Mapea la vía de contacto con el fármaco antes de solicitar un certificado de materiales para plumas de inyección. La evidencia de contenedores y cierres, la evaluación de contacto con el paciente y las especificaciones cosméticas de vivienda cumplen diferentes propósitos. Los datos del proveedor pueden respaldar una evaluación, pero la idoneidad para una formulación y uso concretos requiere una revisión documentada del sistema final de envasado y entrega.
Mapea primero la vía de contacto de formulación
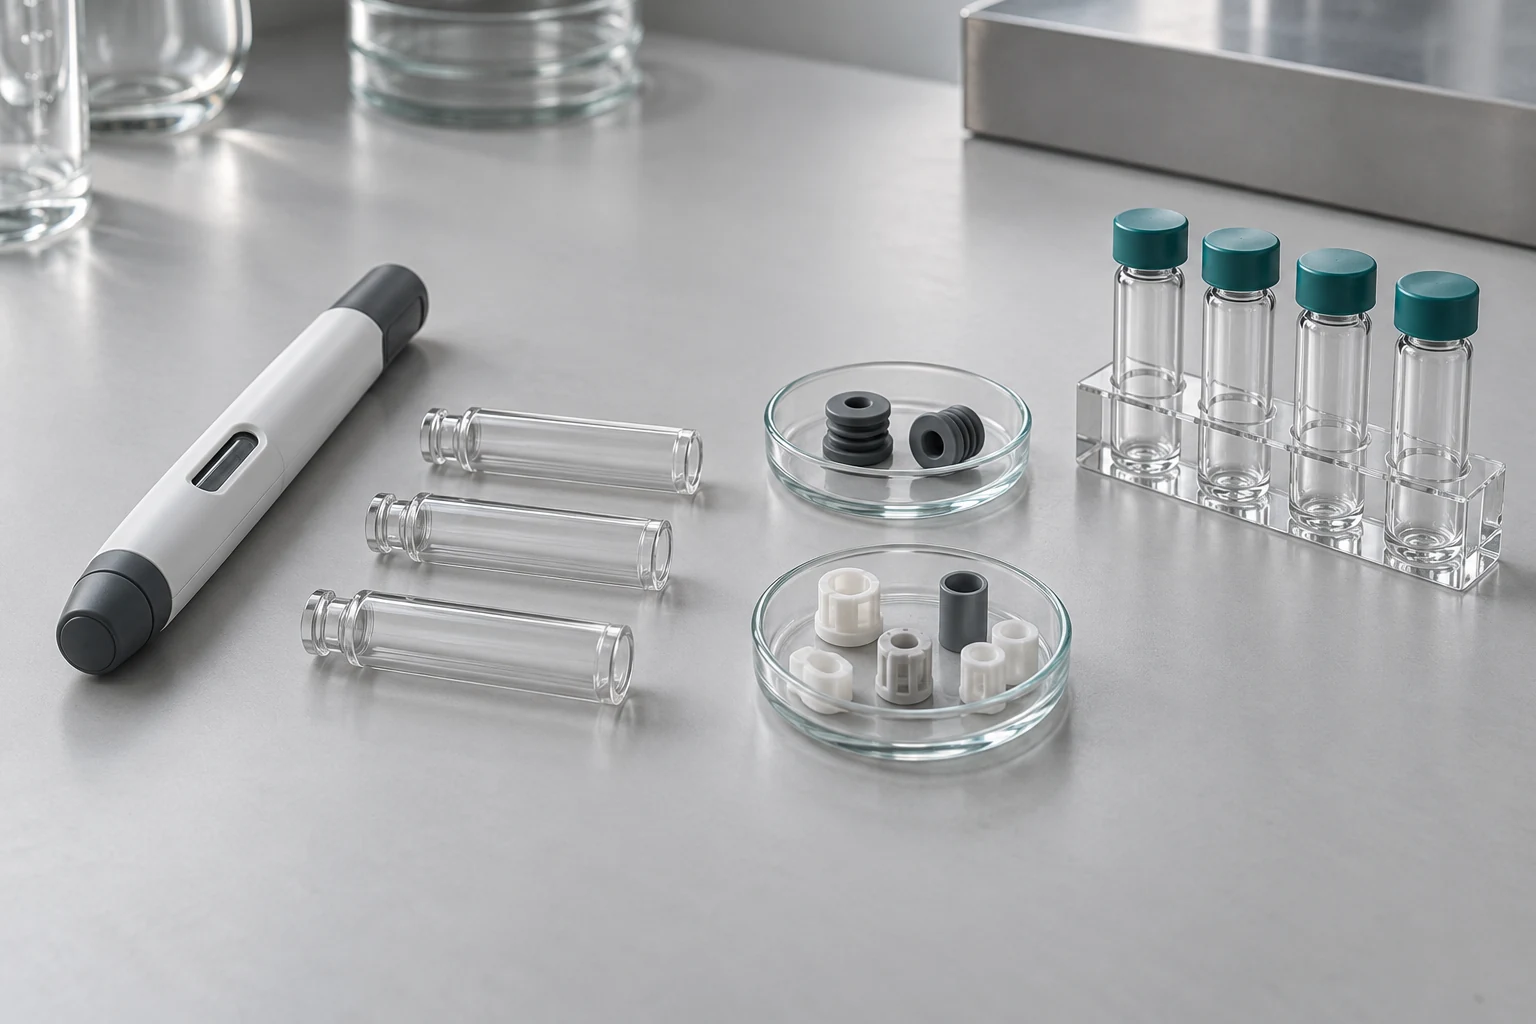
Empieza con un dibujo que muestre dónde se almacena la formulación y cómo llega al punto de entrega. Identifica el cartucho o jeringuilla, los componentes del cierre y cualquier camino integrado del fluido, y luego separa esos elementos de las piezas externas de la carcasa. Incluir las vías indirectas en la evaluación cuando la construcción propuesta las haga relevantes. ISO 11608-3 describe la verificación de diseño para contenedores y caminos integrados de fluidos utilizados con sistemas de inyección basados en aguja. Ese ámbito ayuda a organizar una conversación sobre adquisiciones, pero no establece la idoneidad química para un medicamento específico. Pregunta qué parte suministra cada componente de contacto y quién posee la composición y la información de procesamiento subyacente. Si el OEM solo suministra una carcasa o conjunto de unidad vacío, anota ese límite explícitamente. Una lista de materiales de pluma completa sin mapa de contactos dificulta saber qué pruebas apoyan cada pregunta.
Referencias: ISO: ISO 11608-3:2022, contenedores y caminos integrados de fluidos.
Distinguir el cribado extractable de los lixiviados por productos farmacéuticos
Utiliza los términos de forma constante en solicitudes e informes. Las evaluaciones de extractibles investigan sustancias que pueden liberarse de materiales bajo condiciones de extracción de laboratorio especificadas. Las evaluaciones de lixiviables se refieren a sustancias que migran al producto farmacéutico bajo las condiciones de almacenamiento o uso correspondientes. USP proporciona marcos separados en los capítulos generales 1663 y 1664. Sus avances públicos también afirman que esos capítulos no establecen un método analítico universal ni una especificación de aceptación para cada envase y combinación de producto farmacéutico. Para el comprador, un informe de extracción del proveedor es una entrada inicial: necesita una relación clara con el componente, el estado de procesamiento y la aplicación propuesta. Pregunta al equipo técnico responsable cómo se utilizará la información, qué trabajo adicional específico de la formulación es necesario y cómo se registrarán las limitaciones del estudio. Un número de capítulo en un certificado es insuficiente para responder a esas preguntas.
Referencias: USP: Capítulo 1663 general, vista previa de propósito público y alcance, USP: Capítulo 1664 general, vista previa de propósito público y alcance.
Solicitud de evidencia material mediante pregunta
| Pregunta | Entrada útil | Lo que no establece por sí sola |
|---|---|---|
| ¿Qué influye en la formulación? | Mapa de contactos y lista de componentes controlados | Idoneidad para la formulación específica |
| ¿Qué se evaluó? | Estado de ejemplo, proveedor, revisión y descripción del proceso | Cobertura de cambios posteriores |
| ¿Qué se extrajo? | Diseño del estudio, alcance analítico y limitaciones del informe | Lixiviables reales en el producto farmacéutico |
| ¿Qué llega al medicamento? | Evaluación específica del producto bajo condiciones justificadas | Todos los requisitos físicos o de rendimiento del dispositivo |
| ¿Quién aprueba la conclusión? | Propietario técnico nombrado y justificación documentada | Aprobación o certificación regulatoria del proveedor |
Comprueba si los datos del proveedor representan el componente suministrado
Solicite el identificador del informe, la descripción del ejemplo, la calidad del material, la revisión de componentes y el historial de fabricación disponibles para el artículo evaluado. Establezca si los datos se refieren a resina en bruto, una pieza moldeada, un cierre acabado o el sistema completo. Los materiales de procesamiento, recubrimientos y operaciones de ensamblaje deben ser visibles en la solicitud de evidencia cuando sea relevante, en lugar de ocultarse tras un nombre genérico del material. Utiliza un acuerdo de confidencialidad o una vía de divulgación acordada cuando los detalles de la composición no puedan enviarse directamente a la compra. El expediente de revisión debe identificar qué podía examinar el evaluador técnico y qué quedaba indisponible. La guía de la FDA sobre el cierre de envases sitúa la idoneidad del envase en el contexto del producto farmacéutico en particular. Un certificado de análisis para material entrante puede respaldar la trazabilidad, pero no sustituye una evaluación justificada del componente terminado suministrado y la solicitud propuesta.
Referencias: FDA: Sistemas de cierre de envases para envasar medicamentos y biológicos humanos.
Mantén la compatibilidad, la integridad y las preguntas de contacto con el paciente distintas
Una evaluación química no responde a todas las preguntas sobre envases o dispositivos. El proyecto también puede necesitar pruebas sobre compatibilidad física, integridad en el cierre, cantidad entregada y riesgos relevantes de contacto con el paciente. Mantener las salidas enlazadas a través de los mismos identificadores de configuración, permitiendo que los especialistas responsables definan los métodos adecuados. Para un proyecto de péptidos o inyectores de insulina con bolígrafo, el nombre del producto por sí solo no puede definir el plan de evidencia. El propietario del producto debe identificar la formulación, concentración, excipientos, construcción del contenedor y condiciones previstas de almacenamiento o uso. Evita transferir una afirmación sobre una presentación de un medicamento a otra formulación que contenga una sustancia activa relacionada. Revisa las lagunas con los equipos de desarrollo de fármacos y dispositivos antes de encargar más pruebas. Este artículo proporciona un marco de adquisiciones; no establece la compatibilidad de una formulación ni aporta una conclusión toxicológica.
Acorda la notificación de cambio y la propiedad antes de la compra
El acuerdo de suministro debe identificar qué cambios requieren notificación y quién decide si la evidencia existente sigue siendo aplicable. Incluye las fuentes relevantes de componentes, la formulación del material, los recubrimientos y los detalles de procesamiento en esa discusión. Establezca una ruta para revisar el cambio antes de que se acepten los lotes de producción afectados, y conserva los identificadores antiguos y nuevos para distinguir el stock. Pregunta al propietario del producto farmacéutico, quien aprobará el plan de evaluación e interpretará los resultados. Los resúmenes públicos de los capítulos de USP sitúan la responsabilidad de la evaluación individual en el fabricante del producto farmacéutico; Un OEM puede proporcionar informes útiles de componentes sin asumir todas las obligaciones de desarrollo. En la RFQ, separa el precio de los documentos existentes de cualquier trabajo analítico recién encargado. Registrar exclusiones y límites de acceso con antelación. Esto evita descubrir tras la orden que el informe citado no puede soportar la configuración en desarrollo.
Referencias: USP: Capítulo 1663 general, vista previa de propósito público y alcance, USP: Capítulo 1664 general, vista previa de propósito público y alcance.
Registros útiles para consultar al OEM
- Una lista de componentes de contacto controlada por revisiones, con el límite de suministro OEM marcado.
- Una descripción de si cada informe cubre materia prima, un componente terminado o un sistema ensamblado.
- Identificadores de informes rastreables y una ruta acordada hacia información técnica confidencial.
- Responsabilidades de notificación de cambios y el propietario de la evaluación específica de la formulación.
Preguntas frecuentes
¿Demuestra el plástico de grado médico que un bolígrafo de inyección es compatible con un medicamento?
No. Una descripción del material no establece la idoneidad para una formulación concreta, un proceso componente o una condición de uso. Revisa la vía de contacto real y la evidencia de los componentes y sistemas terminados suministrados.
¿Son 1663 USP y USP 1664 intercambiables?
No. Abordan respectivamente las evaluaciones de extractibles y de lixiviados de productos farmacéuticos. Sus resúmenes públicos proporcionan marcos en lugar de métodos analíticos universales o límites de aceptación para cada combinación de productos.
¿Necesitan todas las carcasas externas del corral el mismo programa de E&L?
La evaluación debe seguir las vías de exposición relevantes y los riesgos del producto. Un componente puramente externo y un cierre de contacto de formulación no tienen automáticamente necesidades de evidencia idénticas. El equipo técnico responsable debe documentar la justificación.
¿Puede un informe de cartucho existente apoyar un proyecto de bolígrafo inyector de péptidos?
Puede ser una entrada si sus muestras y condiciones son relevantes. El propietario del producto farmacético debe evaluar su relación con la formulación final, el envase, el cierre, las condiciones de procesamiento y uso, e identificar cualquier evidencia adicional necesaria.
Referencias y alcance editorial
Preparado por Hytanbio Tech para la adquisición de B2B dispositivo. Fuentes comprobadas en 2026-10-31. Las listas de verificación y las tablas de decisión son recomendaciones editoriales, no un protocolo de prueba, asesoramiento legal ni evidencia de Hytanbio certificación. Los resúmenes públicos de estándar y los avances de USP describen el alcance; Se necesitan documentos controlados completos y revisión técnica específica del proyecto para su ejecución. No se hace ninguna afirmación específica de fuerza, estabilidad, compatibilidad o aprobación específica del producto.
- USP: Capítulo 1663 general, vista previa de propósito público y alcance
- USP: Capítulo 1664 general, vista previa de propósito público y alcance
- FDA: Sistemas de cierre de envases para envasar medicamentos y biológicos humanos
- ISO: ISO 11608-3:2022, contenedores y caminos integrados de fluidos
Guías de compra relacionadas
- Compatibilidad de interfaz de cartucho
- Planificación inyector-pluma de péptidos e insulina
- OEM responsabilidades de documentación
- Control de cambios de diseño
Todos los recursos para compradores | Habla de tu proyecto OEM