Przed złożeniem wniosku o certyfikat materiału do penetracji należy wyznaczać ścieżkę kontaktu z narkotykami. Dowody pojemników i zamknięcia, ocena kontaktu z pacjentem oraz specyfikacje obudowy kosmetycznej służą różnym celom. Dane dostawcy mogą wspierać ocenę, ale przydatność do konkretnej formuły i zastosowania wymaga udokumentowanego przeglądu ostatecznego systemu pakowania i dostawy.
Najpierw zmapuj ścieżkę kontaktu formuły
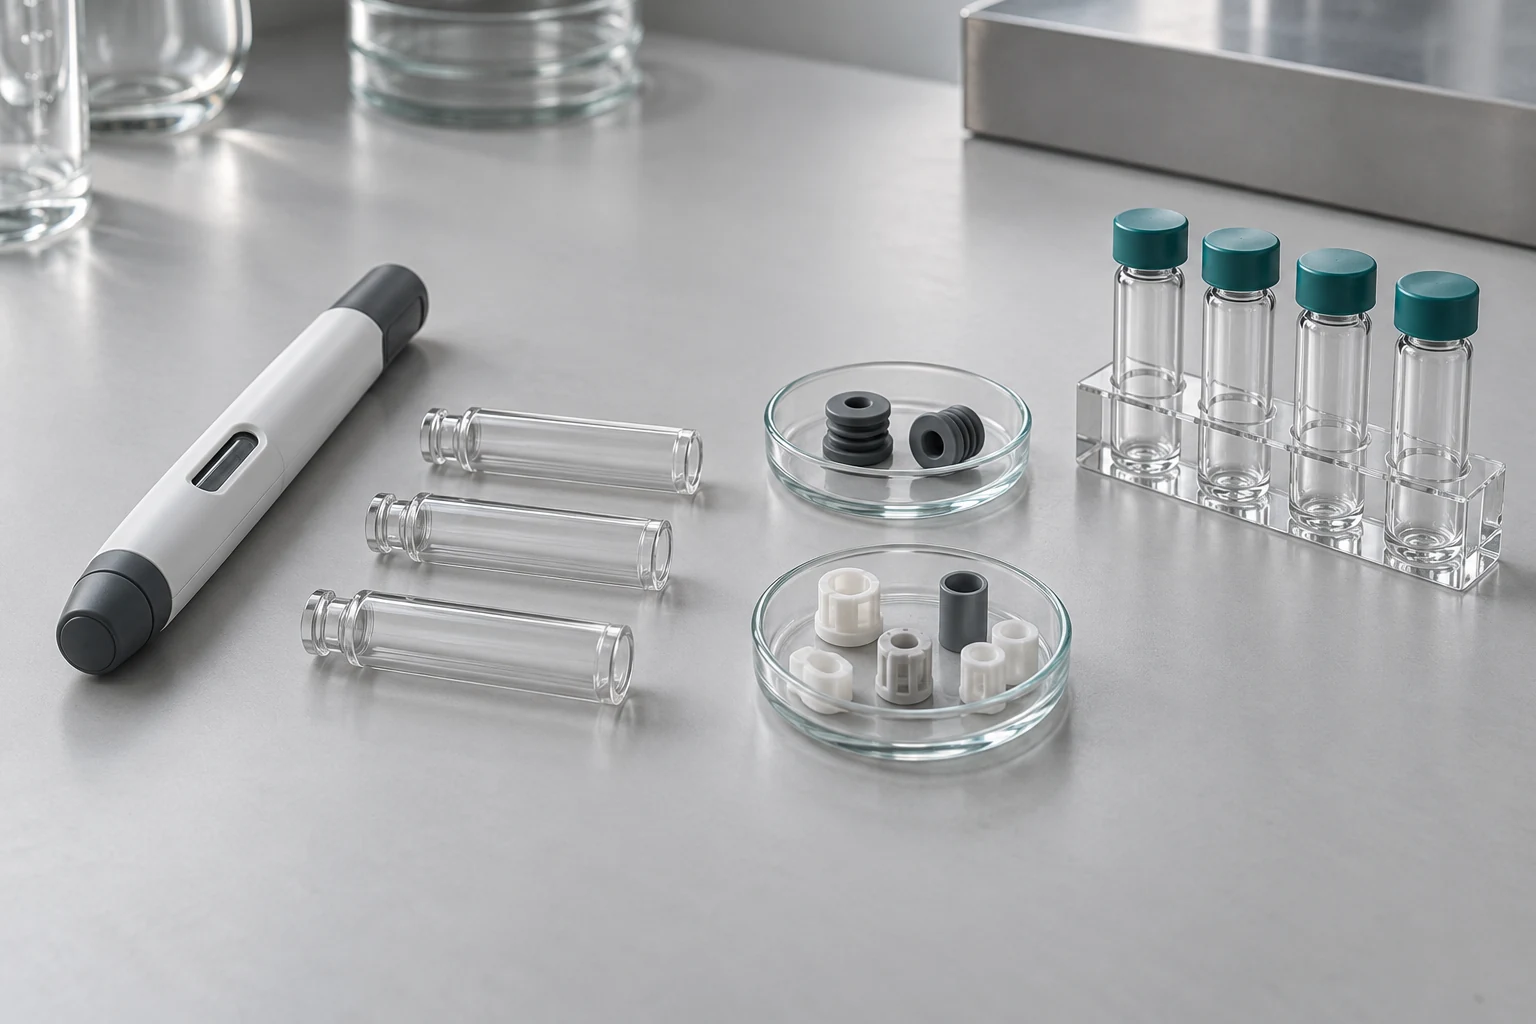
Zacznij od rysunku, który pokazuje, gdzie preparat jest przechowywany i jak dociera do punktu dostawy. Zidentyfikuj wkład lub strzykawkę, elementy zamknięcia oraz wszelkie zintegrowane ścieżki płynu, a następnie oddziel te elementy od zewnętrznych części obudowy. Włącz pośrednie ścieżki do oceny tam, gdzie proponowana budowa czyni je istotnymi. ISO 11608-3 opisuje weryfikację konstrukcji pojemników oraz zintegrowanych ścieżek płynów stosowanych w systemach wtrysku igiełkowego. Ten zakres pomaga zorganizować rozmowę o zakupie, ale nie ustala chemicznej przydatności dla konkretnego leku. Zapytaj, która strona dostarcza każdy element kontaktowy oraz kto posiada podstawowe informacje o treści i przetwarzaniu. Jeśli OEM dostarcza tylko pustą obudowę lub zespół napędu, wyraźnie zapisz ten limit. Lista materiału na całe pióro bez mapy kontaktowej utrudnia określenie, które dowody wspierają które pytanie.
Bibliografia: ISO: ISO 11608-3:2022, pojemniki i zintegrowane ścieżki płynów.
Rozróżnić przesiewowe badania ekstrahacyjne od tych wypłukiwalnych produktów lekowych
Używaj tych terminów konsekwentnie w zgłoszeniach i zgłoszeniach. Oceny materiałów ekstrakcyjnych dotyczą substancji, które mogą być uwalniane z materiałów w określonych warunkach ekstrakcji laboratoryjnej. Oceny produktów wypłukowych dotyczą substancji, które migrują do produktu lekowego w odpowiednich warunkach przechowywania lub stosowania. USP zapewnia odrębne ramy w ogólnych rozdziałach 1663 i 1664. Publiczne zapowiedzi stwierdzają również, że te rozdziały nie ustalają jednej uniwersalnej metody analitycznej ani specyfikacji akceptacyjnej dla każdego opakowania i kombinacji leku i produktu. Dla kupującego raport z ekstrakcji dostawców jest początkowym wejściem: potrzebuje jasnego związku z komponentem, stanem przetwarzania i proponowanym zastosowaniem. Zapytaj odpowiedzialny zespół techniczny, jak będą wykorzystywane te informacje, jakie dodatkowe prace specyficzne dla formuł są potrzebne oraz jak będą rejestrowane ograniczenia badania. Numer rozdziału na certyfikacie nie wystarcza, by odpowiedzieć na te pytania.
Bibliografia: Unikalna cecha: Rozdział Ogólny 1663, zapowiedź celu publicznego i zakres, Unikalna cecha: Rozdział Ogólny 1664, zapowiedź celu publicznego i zakres.
Wniosek o dowody materialne na podstawie pytania
| Pytanie | Przydatne informacje | Czego nie ustanawia samo w sobie |
|---|---|---|
| Co wpływa na formułę? | Mapa kontaktowa i lista sterowanych komponentów | Przydatność do konkretnej formuły |
| Co zostało ocenione? | Stan próby, dostawca, rewizja i opis procesu | Relacja z późniejszych zmian |
| Co zostało wyekstrahowane? | Projekt badania, zakres analityczny i ograniczenia raportu | Rzeczywiste substancje podlegające wymywania w produkcie leku |
| Co dociera do leku? | Ocena specyficzna dla produktu w uzasadnionych warunkach | Każde wymagania fizyczne lub dotyczące wydajności urządzenia |
| Kto zatwierdza takie zakończenie? | Wymieniony właściciel techniczny i udokumentowane uzasadnienie | Zatwierdzenie regulacyjne lub certyfikacja dostawcy |
Sprawdź, czy dane dostawcy odzwierciedlają dostarczony komponent
Poproś o identyfikator raportu, opis próbki, klasę materiału, rewizję komponentu oraz historię produkcji dostępną dla ocenianego elementu. Ustal, czy dane dotyczą surowej żywicy, formowanej części, gotowego zamknięcia czy całego systemu. Środki pomocnicze, powłoki i operacje montażowe powinny być widoczne w żądaniu dowodów, jeśli to istotne, a nie ukrywane za ogólną nazwą materiału. Korzystaj z umowy o poufności lub uzgodnionej ścieżki ujawnienia, gdy szczegóły kompozycji nie mogą być bezpośrednio przesłane do zakupu. Akt przeglądu powinien określić, co techniczny oceniający może zbadać, a co pozostaje niedostępne. Wytyczne FDA dotyczące zamykania opakowań umieszczają odpowiedniość opakowania w kontekście konkretnego produktu lekowego. Certyfikat analizy materiałów napływających może wspierać śledzenie, ale nie zastępuje uzasadnionej oceny dostarczonego gotowego komponentu i proponowanego zastosowania.
Bibliografia: FDA: Systemy zamykania pojemników do pakowania leków i leków biologicznych dla ludzi.
Zachowaj rozróżnienie kwestii zgodności, uczciwości i kontaktu z pacjentem
Ocena chemiczna nie odpowiada na każde pytanie dotyczące pojemnika czy urządzenia. Projekt może również wymagać dowodów na temat zgodności fizycznej, integralności zamknięcia, ilości dostarczonych danych oraz istotnych ryzyk kontaktu z pacjentem. Utrzymuj wyniki powiązane tymi samymi identyfikatorami konfiguracyjnymi, pozwalając odpowiedzialnym specjalistom zdefiniować odpowiednie metody. W przypadku projektu z wtryskiwaczem lub insuliną sama nazwa produktu nie jest w stanie definiować planu dowodowego. Sformułowanie, stężenie, składniki pomocnicze, konstrukcja pojemnika oraz zamierzone warunki przechowywania lub użytkowania muszą być określone przez właściciela produktu. Unikaj przenoszenia stwierdzenia o jednej prezentacji leku na inną, która akurat zawiera powiązaną substancję aktywną. Przeanalizuj luki z zespołami ds. rozwoju leków i urządzeń przed zleceniem kolejnych testów. Ten artykuł przedstawia ramy zakupowe; nie ustanawia zgodności formuły ani nie dostarcza wniosków toksykologicznych.
Uzgodnienie zmiany, powiadomienie i własność przed zakupem
Umowa o dostawie powinna określić, które zmiany wymagają powiadomienia oraz kto decyduje, czy istniejące dowody pozostają aktualne. W tej dyskusji uwzględnij odpowiednie źródła komponentów, formułę materiału, powłoki oraz szczegóły obróbki. Ustal trasę przeglądu zmiany przed zaakceptowaniem dotkniętych partii produkcyjnych i zachowaj stare i nowe identyfikatory, aby można było rozróżnić zapasy. Zapytaj właściciela produktu lekowego, który zatwierdzi plan oceny i zinterpretuje wyniki. Publiczne podsumowania rozdziałów USP przypisują odpowiedzialność za indywidualną ocenę producentowi leku; OEM może dostarczać przydatne dokumenty komponentów bez konieczności brania na siebie wszelkich obowiązków związanych z projektem. W RFQ oddziel cenę istniejących dokumentów od nowo zleconych prac analitycznych. Zapisz wykluczenia i limity dostępu wcześniej. Dzięki temu nie trzeba po wykonaniu zamówienia odkryć, że cytowany raport nie może wspierać konfiguracji, która jest w fazie rozwoju.
Bibliografia: Unikalna cecha: Rozdział Ogólny 1663, zapowiedź celu publicznego i zakres, Unikalna cecha: Rozdział Ogólny 1664, zapowiedź celu publicznego i zakres.
Przydatne dokumenty, o które można się poprosić OEM
- Lista komponentów stykowych sterowanych przez rewizję, z zaznaczoną granicą OEM dostaw.
- Opis, czy każdy raport obejmuje surowce, gotowy komponent czy zmontowany system.
- Identyfikowalne identyfikatory raportów oraz uzgodniona droga do poufnych informacji technicznych.
- Obowiązki związane z powiadamianiem zmian oraz właściciel oceny specyficznej dla formuły.
Najczęściej zadawane pytania
Czy plastik medyczny dowodzi, że długopis do wstrzykiwania jest kompatybilny z lekiem?
Nie. Opis materiału nie określa przydatności dla konkretnej formuły, procesu komponentowego ani warunków użycia. Przejrzyj rzeczywistą ścieżkę kontaktu oraz dowody dotyczące dostarczonych gotowych komponentów i systemu.
Czy USP 1663 i USP 1664 wymienne?
Nie. Dotyczą one odpowiednio ocen materiałów wydobywalnych oraz produktów leczniczych. Ich publiczne podsumowania dostarczają ram, a nie uniwersalne metody analityczne czy limity akceptacji dla każdej kombinacji produktów.
Czy każda zewnętrzna obudowa penów wymaga tego samego programu E&L?
Ocena powinna podążać za odpowiednimi ścieżkami ekspozycji i ryzykiem produktu. Czysto zewnętrzny komponent i zamknięcie z kontaktem formułowo-kontaktowym nie mają automatycznie identycznych potrzeb dowodowych. Odpowiedzialny zespół techniczny powinien udokumentować uzasadnienie.
Czy istniejący raport z wkładu może wspierać projekt pióra z wtryskiwaczem peptydów?
Może to być dane wejściowe, jeśli jego próbki i warunki są istotne. Właściciel produktu lekowego musi ocenić jego związek z ostateczną formułą, pojemnikiem, zamknięciem, warunkami przetwarzania i użycia oraz zidentyfikować wszelkie dodatkowe dowody.
Bibliografia i zakres redakcyjny
Przygotowane przez Hytanbio Tech na zakup B2B urządzeń. Źródła sprawdziły 2026-10-31. Listy kontrolne i tabele decyzyjne są zaleceniami redakcyjnymi, a nie protokołem testowym, poradą prawną ani dowodem Hytanbio certyfikacji. Streszczenia standardów publicznych i zapowiedzi USP opisują zakres; Do realizacji potrzebne są pełne dokumenty kontrolowane oraz przegląd techniczny specyficzny dla konkretnych projektów. Nie zgłasza się żadnych deklaracji dotyczących siły, stabilności, kompatybilności ani zatwierdzenia specyficznego dla produktu.
- Unikalna cecha: Rozdział Ogólny 1663, zapowiedź celu publicznego i zakres
- Unikalna cecha: Rozdział Ogólny 1664, zapowiedź celu publicznego i zakres
- FDA: Systemy zamykania pojemników do pakowania leków i leków biologicznych dla ludzi
- ISO: ISO 11608-3:2022, pojemniki i zintegrowane ścieżki płynów