Cartographiez la voie de contact avec le médicament avant de demander un certificat de matériaux pour stylo d’injection. Les preuves de contenants et de fermetures, l’évaluation par contact avec le patient et les spécifications esthétiques du logement servent à des objectifs différents. Les données des fournisseurs peuvent soutenir une évaluation, mais l’adéquation à une formulation et à une utilisation particulières nécessite un examen documenté du système final d’emballage et de livraison.
Cartographiez d’abord la voie de contact formulation
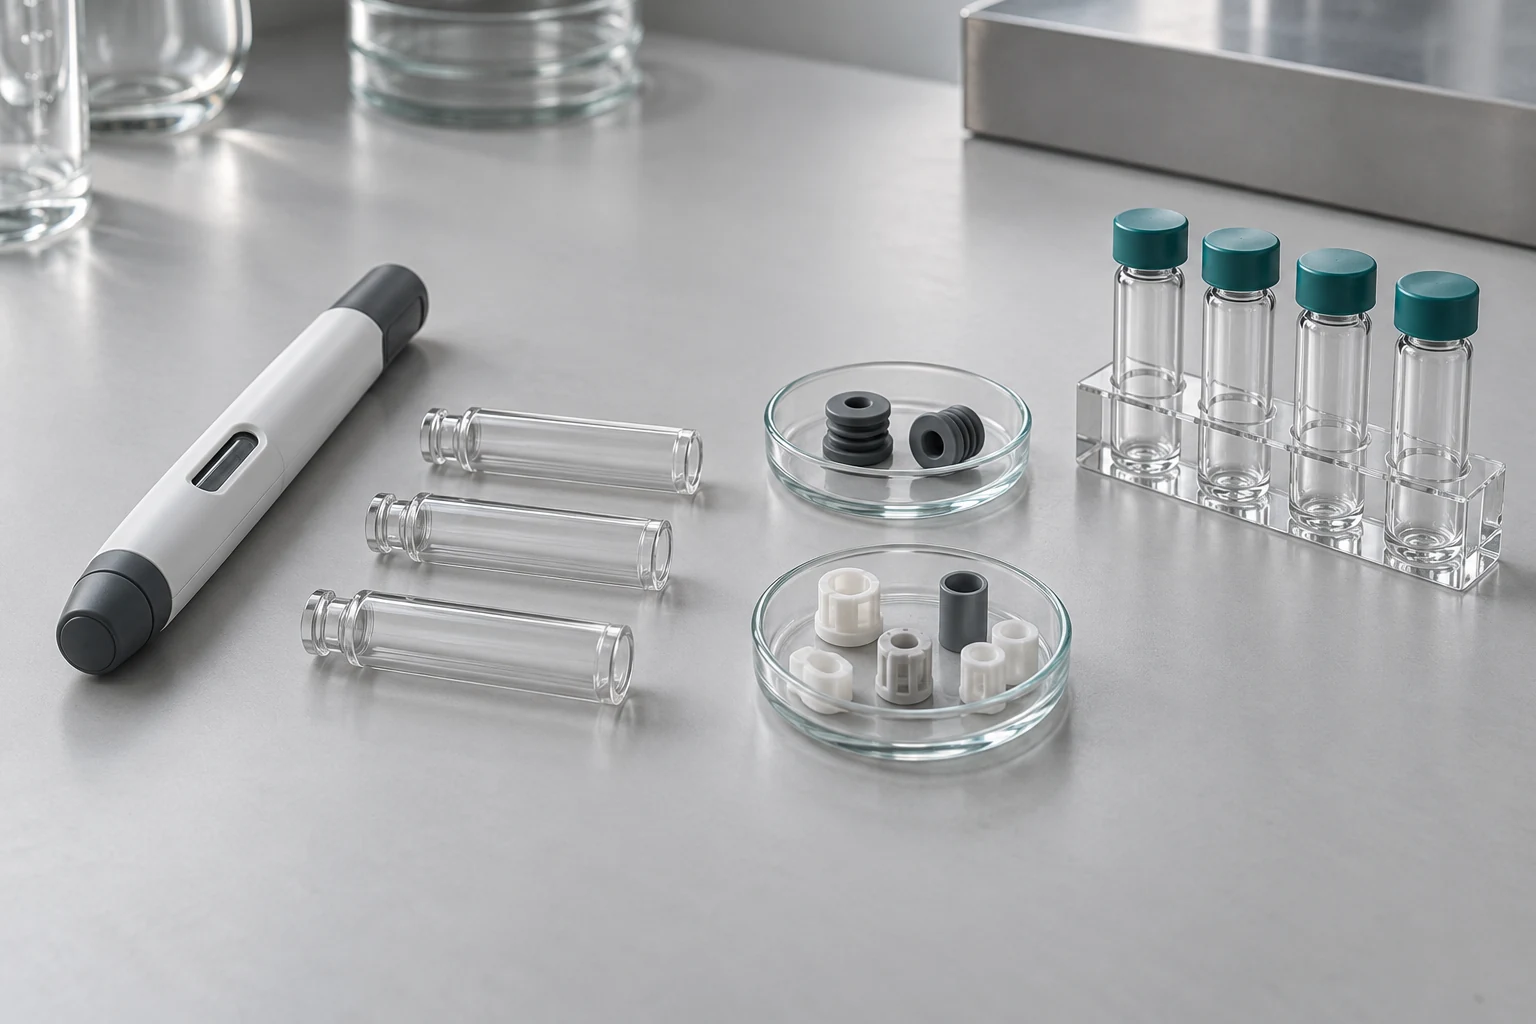
Commencez par un dessin montrant où la formulation est stockée et comment elle atteint le point de livraison. Identifiez la cartouche ou la seringue, les composants de fermeture et tout chemin intégré du fluide, puis séparez ces éléments des pièces externes du boîtier. Inclure les voies indirectes dans l’évaluation lorsque la construction proposée les rend pertinentes. ISO 11608-3 décrit la vérification de conception des contenants et des chemins intégrés de fluides utilisés avec les systèmes d’injection à aiguilles. Cette portée aide à organiser une conversation sur les achats, mais elle n’établit pas l’adéquation chimique pour un médicament spécifique. Demandez quelle partie fournit chaque composant de contact et qui détient les informations sous-jacentes sur la composition et le traitement. Si le OEM ne fournit qu’un boîtier ou un ensemble de lecteur vide, notez explicitement cette limite. Une liste de matériel complète sans carte de contact rend difficile de déterminer quelles preuves soutiennent quelle question.
Références : ISO : ISO 11608-3 :2022, conteneurs et chemins intégrés de fluides.
Distinguer le criblage des extraibles des lixiviables de produits pharmaceutiques
Utilisez ces termes de manière constante dans les demandes et les rapports. Les évaluations des extractibles étudient les substances pouvant être libérées des matériaux dans des conditions d’extraction en laboratoire spécifiées. Les évaluations des lixiviables concernent les substances qui migrent vers le produit médicamenteux dans les conditions de stockage ou d’utilisation pertinentes. USP fournit des cadres distincts dans les chapitres généraux 1663 et 1664. Ses avant-premières publiques précisent également que ces chapitres ne fixent pas une seule méthode analytique universelle ou une spécification d’acceptation pour chaque emballage et combinaison médicament-produit. Pour l’acheteur, un rapport d’extraction du fournisseur est un intrant de départ : il nécessite une relation claire avec le composant, l’état de traitement et l’application proposée. Demandez à l’équipe technique responsable comment les informations seront utilisées, quels travaux supplémentaires spécifiques à la formulation sont nécessaires et comment les limitations de l’étude seront enregistrées. Un numéro de chapitre sur un certificat est insuffisant pour répondre à ces questions.
Références : USP : Aperçu général du chapitre 1663, usage public et portée, USP : Aperçu général du chapitre 1664, usage public et portée.
Demande de preuve matérielle par question
| Question | Entrée utile | Ce qu’elle n’établit pas seule |
|---|---|---|
| Qu’est-ce qui touche à la formulation ? | Carte de contact et liste des composants contrôlés | Adéquation à la formulation spécifique |
| Qu’est-ce qui a été évalué ? | Exemple d’état, fournisseur, révision et description du procédé | Couverture des changements ultérieurs |
| Qu’est-ce qui a été extrait ? | Conception de l’étude, portée analytique et limites du rapport | Véritables lixiviables dans le produit pharmaceutique |
| Qu’est-ce qui atteint la drogue ? | Évaluation spécifique au produit dans des conditions justifiées | Toutes les exigences physiques ou de performance des dispositifs |
| Qui approuve la conclusion ? | Propriétaire technique nommé et justification documentée | Approbation ou certification réglementaire du fournisseur |
Vérifiez si les données du fournisseur représentent le composant fourni
Demandez l’identifiant du rapport, la description de l’exemple, la qualité du matériau, la révision des composants et l’historique de fabrication disponibles pour l’article évalué. Déterminez si les données concernent la résine brute, une pièce moulée, une fermeture finie ou le système complet. Les aides de traitement, les revêtements et les opérations d’assemblage doivent être visibles dans la demande de preuve lorsque cela est pertinent, plutôt que dissimulés derrière un nom générique du matériau. Utilisez un accord de confidentialité ou une voie de divulgation convenue lorsque les détails de la composition ne peuvent pas être envoyés directement à l’achat. Le dossier d’examen doit identifier ce que l’évaluateur technique pouvait examiner et ce qui restait indisponible. Les directives de la FDA concernant la fermeture des contenants placent l’adéquation de l’emballage dans le contexte du produit médicamenteux particulier. Un certificat d’analyse pour le matériau entrant peut soutenir la traçabilité, mais il ne remplace pas une évaluation justifiée du composant fini fourni et de la demande proposée.
Références : FDA : Systèmes de fermeture de contenants pour l’emballage de médicaments et biologiques humains.
Gardez la compatibilité, l’intégrité et les questions de contact avec les patients distinctes
Une évaluation chimique ne répond pas à toutes les questions sur les contenants ou les dispositifs. Le projet peut également avoir besoin de preuves de compatibilité physique, d’intégrité de la fermeture, de la quantité livrée et des risques liés au contact avec les patients pertinents. Gardez les sorties liées via les mêmes identifiants de configuration, tout en permettant aux spécialistes responsables de définir les méthodes appropriées. Pour un projet injecteur de peptides ou d’insuline-stylo, le nom du produit seul ne peut pas définir le plan de preuves. La formulation, la concentration, les excipients, la construction du conteneur ainsi que les conditions de stockage ou d’utilisation prévues doivent être identifiées par le propriétaire du produit. Évitez de transférer une déclaration concernant une présentation de médicament à une autre formulation qui contient une substance active apparentée. Examinez les lacunes avec les équipes de développement de médicaments et de dispositifs avant de commander d’autres tests. Cet article fournit un cadre d’approvisionnement ; elle n’établit ni la compatibilité d’une formulation ni ne fournit de conclusion toxicologique.
Acceptez de changer de notification et de propriété avant l’achat
L’accord de fourniture doit identifier quels changements nécessitent une notification et qui décide si les preuves existantes restent applicables. Incluez les sources de composants pertinentes, la formulation des matériaux, les revêtements et les détails de traitement dans cette discussion. Fixer un itinéraire pour examiner la modification avant l’acceptation des lots de production concernés, et conserver les anciens et nouveaux identifiants afin de distinguer le stock. Demandez au propriétaire du produit pharmaceutique qui approuvera le plan d’évaluation et interprétera les résultats. Les résumés publics des chapitres de l’USP confient la responsabilité de l’évaluation individuelle au fabricant du produit pharmaceutique ; Un OEM peut fournir des informations matérielles utiles sans assumer toutes les obligations de développement. Dans la RFQ, séparez le prix des documents existants de tout travail analytique nouvellement commandé. Enregistrer les exclusions et les limites d’accès anticipées. Cela évite de découvrir, après l’ordre, que le rapport cité ne peut pas supporter la configuration en développement.
Références : USP : Aperçu général du chapitre 1663, usage public et portée, USP : Aperçu général du chapitre 1664, usage public et portée.
Documents utiles à demander au OEM
- Une liste de composants de contact contrôlée par une révision, avec la limite d’approvisionnement OEM indiquée.
- Une description indiquant si chaque rapport couvre une matière première, un composant fini ou un système assemblé.
- Identifiants de rapport traçables et un itinéraire convenu vers des informations techniques confidentielles.
- Responsabilités de notification de changement et propriétaire de l’évaluation spécifique à la formulation.
Questions fréquemment posées
Le plastique de qualité médicale prouve-t-il qu’un stylo injecteur est compatible avec un médicament ?
Non. Une description du matériau n’établit pas l’adéquation à une formulation particulière, un procédé composant ou une condition d’utilisation. Examinez la voie de contact réelle et les preuves concernant les composants et le système fournis.
USP 1663 et USP sont-ils 1664 interchangeables ?
Non. Ils traitent respectivement des évaluations des extractibles et des lixiviables de produits pharmaceutiques. Leurs résumés publics fournissent des cadres plutôt que des méthodes analytiques universelles ou des limites d’acceptation pour chaque combinaison de produits.
Est-ce que chaque logement d’enclos externe a besoin du même programme E&L ?
L’évaluation doit suivre les voies d’exposition et les risques liés aux produits concernés. Un composant purement externe et une fermeture formulation-contact n’ont pas automatiquement des besoins identiques en matière de preuves. L’équipe technique responsable doit documenter la justification.
Un rapport existant sur la cartouche peut-il soutenir un projet de stylo injecteur de peptides ?
Cela peut être une entrée si ses échantillons et conditions sont pertinents. Le propriétaire du produit pharmaceutique doit évaluer sa relation avec la formulation finale, le contenant, la fermeture, le traitement et les conditions d’utilisation, et identifier toute preuve supplémentaire nécessaire.
Références et portée éditoriale
Préparé par Hytanbio Tech pour l’acquisition B2B dispositifs. Sources vérifiées sur 2026-10-31. Les listes de contrôle et les tables de décision sont des recommandations éditoriales, et non un protocole de test, un avis juridique ou une preuve de Hytanbio certification. Les résumés de normes publiques et les aperçus des USP décrivent la portée ; Des documents entièrement contrôlés et une revue technique spécifique au projet sont nécessaires pour l’exécution. Aucune revendication spécifique à la force, à la stabilité, à la compatibilité ou à l’approbation n’est faite.
- USP : Aperçu général du chapitre 1663, usage public et portée
- USP : Aperçu général du chapitre 1664, usage public et portée
- FDA : Systèmes de fermeture de contenants pour l’emballage de médicaments et biologiques humains
- ISO : ISO 11608-3 :2022, conteneurs et chemins intégrés de fluides
Guides d’achat associés
- Compatibilité cartouche-interface
- Planification injecteur-stylo peptide et insuline
- OEM responsabilités en matière de documentation
- Contrôle des modifications de conception
Toutes les ressources pour les acheteurs | Discutez de votre projet OEM