Mapeie a via de contacto com o fármaco antes de pedir um certificado de materiais para caneta de injeção. A evidência de contentores e fechos, a avaliação do contacto com o paciente e as especificações cosméticas de habitação servem propósitos diferentes. Os dados do fornecedor podem apoiar uma avaliação, mas a adequação para uma formulação e utilização específicas requer uma revisão documentada do sistema final de embalagem e entrega.
Mapeie primeiro a via de contacto de formulação
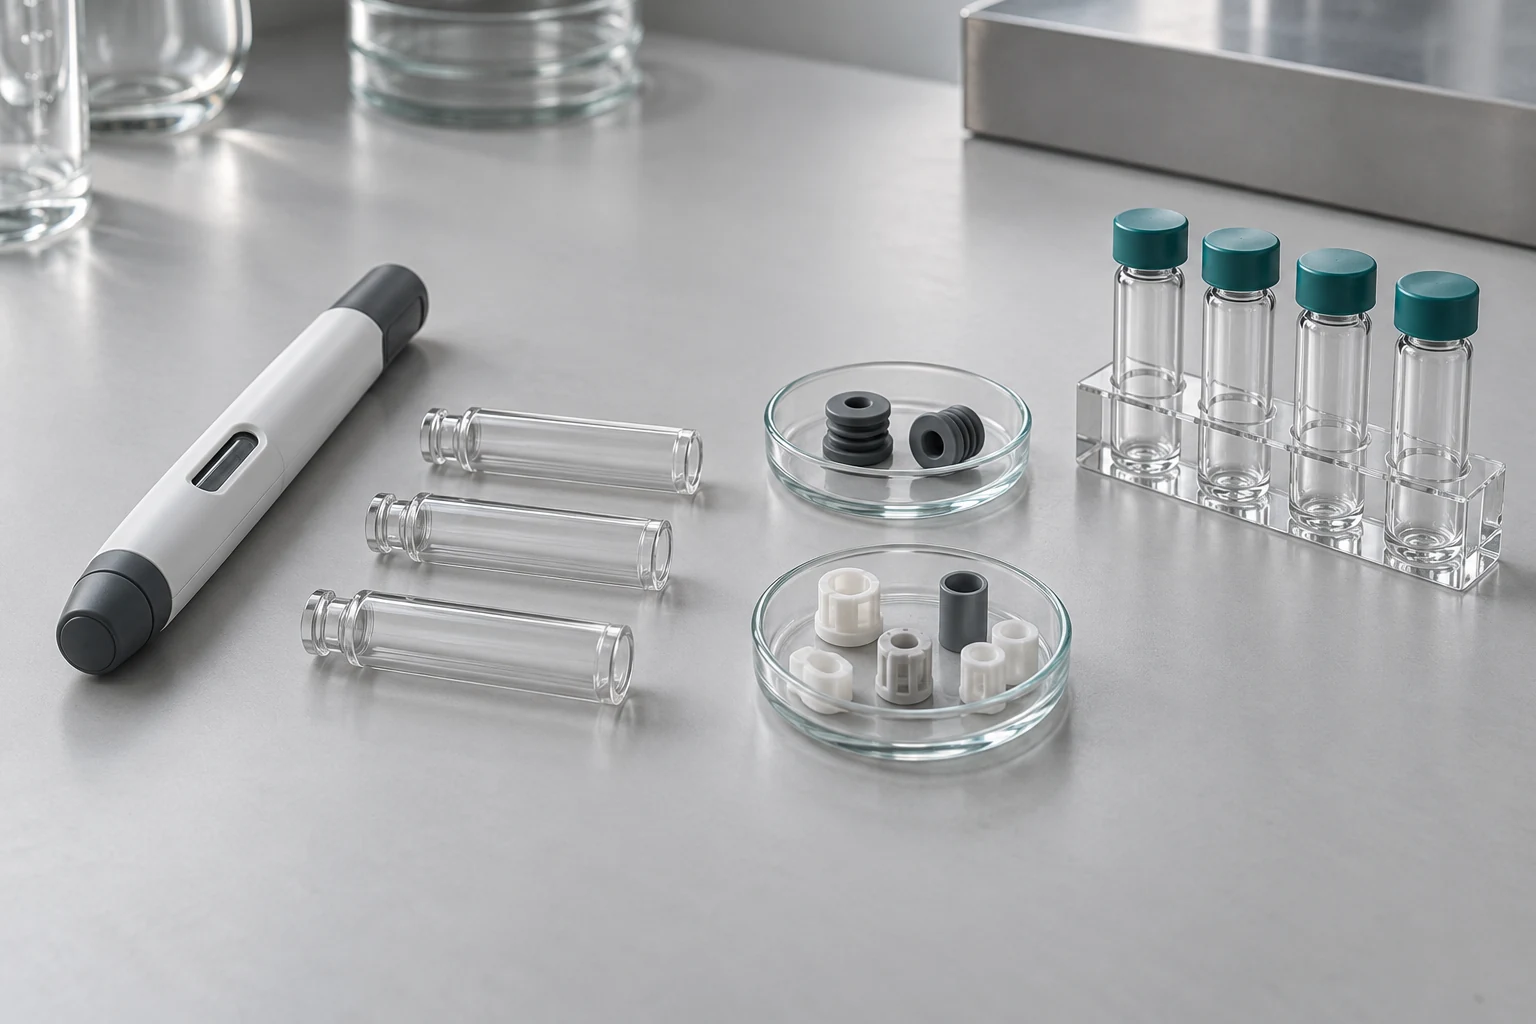
Comece com um desenho que mostre onde a formulação está armazenada e como chega ao ponto de entrega. Identifique o cartucho ou a seringa, os componentes do fecho e qualquer caminho integrado do fluido, depois separe esses itens das peças externas da carcaça. Incluir vias indiretas na avaliação quando a construção proposta as torna relevantes. ISO 11608-3 descreve a verificação de design para recipientes e caminhos integrados de fluidos usados em sistemas de injeção baseados em agulhas. Esse âmbito ajuda a organizar uma conversa sobre aquisições, mas não estabelece a adequação química para um medicamento específico. Pergunte qual das partes fornece cada componente de contacto e quem detém a composição e os dados de processamento subjacentes. Se o OEM fornecer apenas uma carcaça ou conjunto de disco vazio, regista esse limite explicitamente. Uma lista de materiais com caneta completa sem mapa de contactos dificulta saber que evidências apoiam qual questão.
Referências: ISO: ISO 11608-3:2022, contentores e caminhos integrados de fluidos.
Distinguir a triagem dos extraíveis dos lixiviáveis de produtos farmacêuticos
Use os termos de forma consistente em pedidos e relatórios. As avaliações de extraíveis investigam substâncias que podem ser libertadas de materiais sob condições laboratoriais especificadas de extração. As avaliações de lixiviáveis referem-se a substâncias que migram para o produto farmacêutico sob as condições de armazenamento ou uso relevantes. A USP fornece quadros separados nos capítulos gerais 1663 e 1664. As suas prévias públicas também afirmam que esses capítulos não estabelecem um método analítico universal ou especificação de aceitação para cada embalagem e combinação de produto medicamentoso. Para o comprador, um relatório de extração do fornecedor é um input inicial: necessita de uma relação clara com o componente, o estado de processamento e a aplicação proposta. Pergunte à equipa técnica responsável como será utilizada a informação, que trabalho adicional específico para a formulação é necessário e como serão registadas as limitações do estudo. Um número de capítulo num certificado é insuficiente para responder a essas perguntas.
Referências: USP: Capítulo 1663 Geral, pré-visualização de propósito público e âmbito, USP: Capítulo 1664 Geral, pré-visualização de propósito público e âmbito.
Pedido de prova material por pergunta
| Pergunta | Input útil | O que não estabelece sozinho |
|---|---|---|
| O que mexe com a formulação? | Mapa de contactos e lista de componentes controlados | Adequação para a formulação específica |
| O que foi avaliado? | Estado de exemplo, fornecedor, revisão e descrição do processo | Cobertura das alterações posteriores |
| O que foi extraído? | Desenho do estudo, âmbito analítico e limitações do relatório | Lixiviáveis reais no produto farmacêutico |
| O que chega à droga? | Avaliação específica do produto em condições justificadas | Todos os requisitos físicos ou de desempenho do dispositivo |
| Quem aprova a conclusão? | Proprietário técnico nomeado e justificação documentada | Aprovação ou certificação regulatória do fornecedor |
Verifique se os dados do fornecedor representam o componente fornecido
Solicite o identificador do relatório, a descrição do exemplo, a classificação do material, a revisão dos componentes e o histórico de fabrico disponíveis para o item avaliado. Estabeleça se os dados dizem respeito à resina bruta, a uma peça moldada, a um fecho acabado ou ao sistema completo. Os auxílios de processamento, revestimentos e operações de montagem devem ser visíveis no pedido de evidência, quando relevante, em vez de estarem escondidos atrás de um nome genérico do material. Use um acordo de confidencialidade ou uma via de divulgação acordada quando os detalhes da composição não puderem ser enviados diretamente para a compra. O registo de revisão deve identificar o que o avaliador técnico podia examinar e o que permanecia indisponível. As orientações da FDA para encerramento de recipientes colocam a adequação da embalagem no contexto do determinado produto farmacêutico. Um certificado de análise para material recebido pode apoiar a rastreabilidade, mas não substitui uma avaliação justificada do componente acabado fornecido e da aplicação proposta.
Referências: FDA: Sistemas de Fecho de Recipientes para Embalagem de Medicamentos e Biológicos Humanos.
Mantenha a compatibilidade, integridade e questões de contacto com o paciente distintas
Uma avaliação química não responde a todas as perguntas sobre recipientes ou dispositivos. O projeto poderá também necessitar de evidências sobre compatibilidade física, integridade do encerramento, quantidade entregue e riscos relevantes de contacto com o paciente. Mantém as saídas ligadas através dos mesmos identificadores de configuração, permitindo que os especialistas responsáveis definam os métodos apropriados. Para um projeto de injetor de peptídeos ou insulina-caneta, o nome do produto por si só não pode definir o plano de evidência. A formulação, concentração, excipientos, construção do recipiente e condições pretendidas de armazenamento ou uso devem ser identificadas pelo proprietário do produto. Evite transferir uma declaração sobre uma apresentação de medicamento para outra formulação que contenha uma substância ativa relacionada. Revise as lacunas com as equipas de desenvolvimento de medicamentos e dispositivos antes de encomendar mais testes. Este artigo fornece um quadro de aquisições; não estabelece a compatibilidade de uma formulação nem fornece uma conclusão toxicológica.
Concordar com a notificação de alteração e a propriedade antes da compra
O acordo de fornecimento deve identificar quais as alterações que necessitam de notificação e quem decide se as provas existentes permanecem aplicáveis. Inclua as fontes relevantes dos componentes, a formulação dos materiais, os revestimentos e os detalhes de processamento nessa discussão. Definir uma rota para rever a alteração antes de os lotes de produção afetados serem aceites, e manter identificadores antigos e novos para que o stock possa ser distinguido. Pergunte ao proprietário do produto farmacêutico que irá aprovar o plano de avaliação e interpretar os resultados. Os resumos públicos dos capítulos da USP atribuem a responsabilidade pela avaliação individual ao fabricante do produto farmacêutico; Uma OEM pode fornecer registos de componentes úteis sem assumir todas as obrigações de desenvolvimento. No RFQ, separe o preço dos documentos existentes de qualquer trabalho analítico recentemente encomendado. Registo de exclusões e limites de acesso antecipados. Isto evita descobrir, após a encomenda, que o relatório citado não pode suportar a configuração em desenvolvimento.
Referências: USP: Capítulo 1663 Geral, pré-visualização de propósito público e âmbito, USP: Capítulo 1664 Geral, pré-visualização de propósito público e âmbito.
Registos úteis para pedir ao OEM
- Uma lista de componentes de contacto controlada por revisão, com o limite de abastecimento OEM marcado.
- Uma descrição de se cada relatório cobre matéria-prima, um componente acabado ou um sistema montado.
- Identificadores de relatório rastreáveis e uma rota acordada para informações técnicas confidenciais.
- Responsabilidades de notificação de alterações e o proprietário da avaliação específica da formulação.
Perguntas frequentes
O plástico de grau médico prova que uma caneta de injeção é compatível com um medicamento?
Não. Uma descrição do material não estabelece adequação para uma formulação específica, processo componente ou condição de uso. Revise a via de contacto real e as evidências dos componentes acabados fornecidos e do sistema.
USP 1663 e USP 1664 são intercambiáveis?
Não. Abordam, respetivamente, avaliações de extraíveis extraíveis e lixiviáveis de produtos farmacêuticos. Os seus resumos públicos fornecem enquadramentos em vez de métodos analíticos universais ou limites de aceitação para cada combinação de produtos.
Será que todas as carcaças externas precisam do mesmo programa de E&L?
A avaliação deve seguir as vias de exposição relevantes e os riscos do produto. Um componente puramente externo e um fecho de formulação-contacto não têm automaticamente necessidades de evidência idênticas. A equipa técnica responsável deve documentar a justificação.
Um relatório de cartucho existente pode suportar um projeto de caneta injetora de peptídeos?
Pode ser uma entrada se as suas amostras e condições forem relevantes. O proprietário do produto medicamentoso deve avaliar a sua relação com a formulação final, o recipiente, o fecho, as condições de processamento e utilização, e identificar quaisquer provas adicionais necessárias.
Referências e âmbito editorial
Preparado por Hytanbio Tech para aquisição de B2B dispositivo. Fontes verificadas 2026-10-31. As listas de verificação e tabelas de decisão são recomendações editoriais, não um protocolo de teste, aconselhamento jurídico ou prova de certificação Hytanbio. Resumos de normas públicas e pré-visualizações de USP descrevem o âmbito; São necessários documentos controlados completos e uma revisão técnica específica do projeto para a execução. Não é feita qualquer reivindicação específica de força, estabilidade, compatibilidade ou aprovação do produto.
- USP: Capítulo 1663 Geral, pré-visualização de propósito público e âmbito
- USP: Capítulo 1664 Geral, pré-visualização de propósito público e âmbito
- FDA: Sistemas de Fecho de Recipientes para Embalagem de Medicamentos e Biológicos Humanos
- ISO: ISO 11608-3:2022, contentores e caminhos integrados de fluidos
Guias de compra relacionados
- Compatibilidade de interface de cartucho
- Planeamento injetor de peptídeos e insulina com caneta
- OEM responsabilidades de documentação
- Controlo de alterações de design
Todos os recursos para compradores | Discuta o seu projeto OEM