Registar as configurações antigas e propostas das canetas de injeção, avaliar quais os requisitos que podem ser afetados, depois aprovar a evidência e o plano de libertação antes de usar as peças alteradas. Uma substituição de fornecedor, alteração de cor ou ajuste de ferramentas necessita de uma decisão de impacto documentada. O trabalho necessário depende da mudança real e das responsabilidades do produto; O reteste automático completo não é um padrão útil.
Identifique a alteração exata e o stock afetado
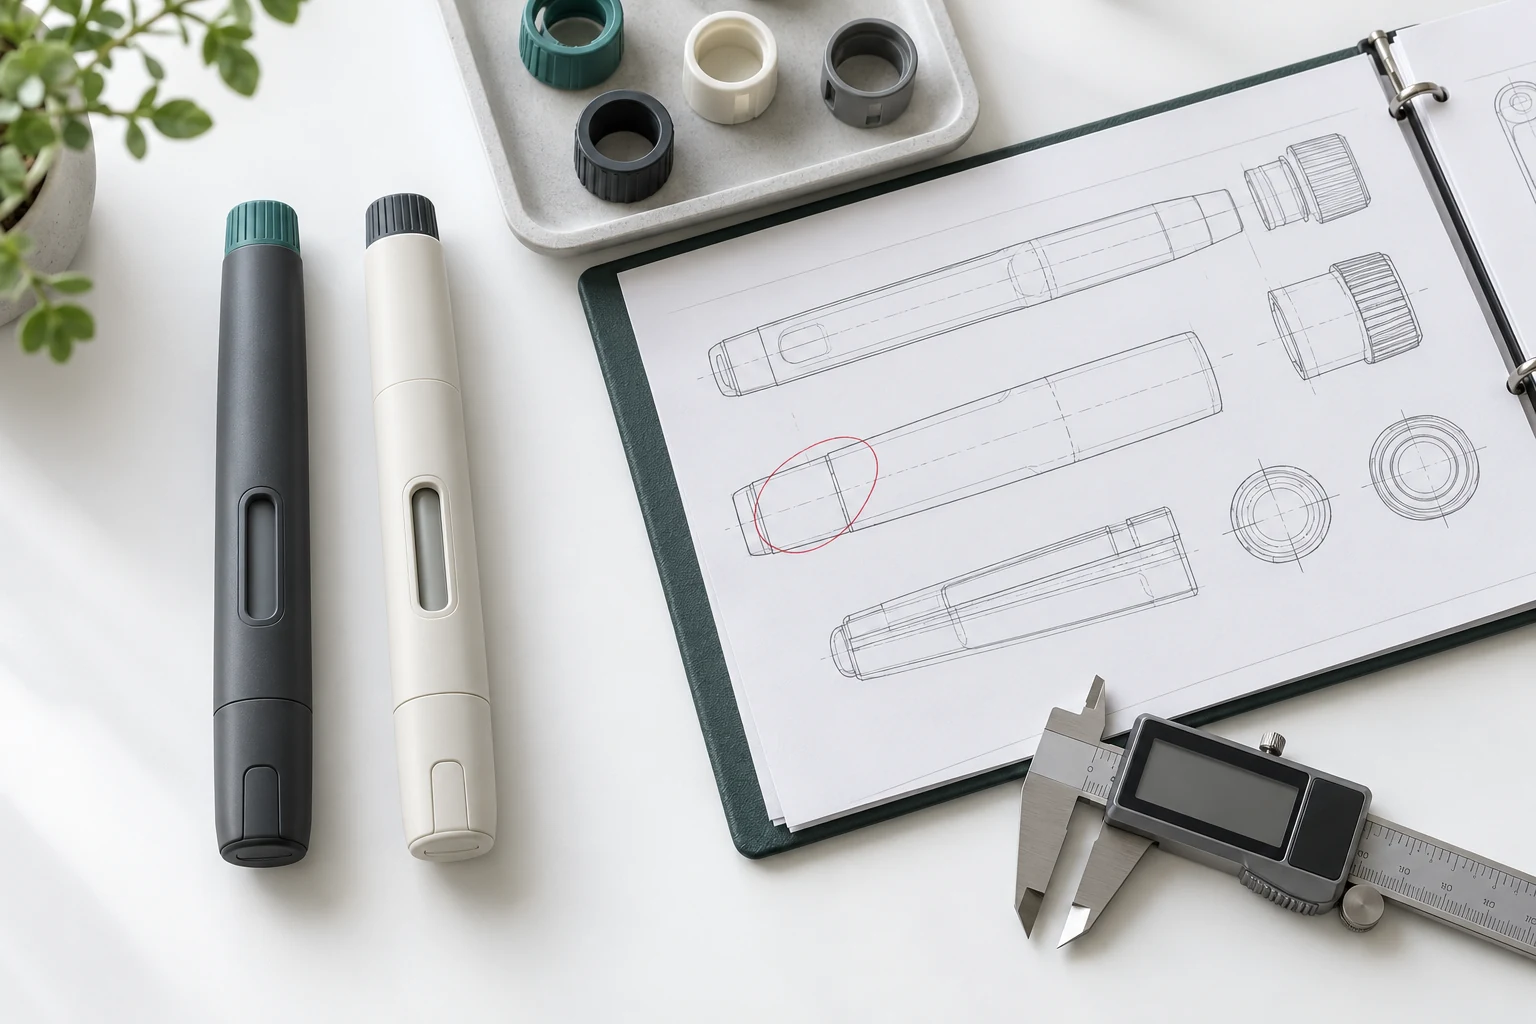
Comece um pedido de alteração com uma comparação que alguém fora da reunião de design possa compreender. Identifique as revisões de desenho antigas e propostas, a lista de materiais, os fornecedores afetados e a razão da alteração. Indique se a proposta afeta apenas construções futuras ou também trabalhos em progresso, inventário existente e amostras já enviadas ao comprador. Inclua o primeiro lote afetado ou a regra para o identificar. Uma fotografia pode mostrar a aparência, mas não pode substituir uma descrição controlada das dimensões, materiais ou alterações na montagem. Mantenha a base aprovada acessível juntamente com a proposta. Se o fornecedor não conseguir descrever a diferença com precisão, o comprador não pode avaliar se a verificação anterior continua a ser relevante. Este registo também oferece à compra uma forma prática de evitar que uma revisão não revisada seja tratada como uma encomenda repetida intercambiável.
Mapeie a alteração para os requisitos e as evidências existentes
Utilize os requisitos do dispositivo e a revisão de riscos para decidir o que a alteração pode afetar. Um condensador revisto, por exemplo, pode levantar diferentes questões, desde uma alteração a um componente de acionamento ou fecho de contacto de formulação. Considere interfaces mecânicas, ações do utilizador, exposição de materiais e embalagem quando são relevantes para a proposta específica. A revisão deve apontar para as provas que ainda são aplicáveis, explicar a base para a sua manutenção e identificar quaisquer lacunas. Evite uma afirmação genérica de que toda alteração requer total revalidação; Igualmente, evite aceitar a alegação de equivalência de um fornecedor sem uma justificação registada. A engenharia e a qualidade devem acordar o trabalho proposto de verificação ou validação antes de as amostras serem libertadas para esse fim. Mantenha as questões não resolvidas visíveis no registo de alterações, com um proprietário nomeado e uma decisão necessária antes de a configuração afetada entrar em oferta comercial.
Um registo de revisão de alterações utilizável
| Palco | Prova ou decisão | Proprietário a identificar |
|---|---|---|
| Defina | Revisões antigas/novas, razão e muitos afetados | Design e contacto na cadeia de abastecimento |
| Avaliar | Requisitos afetados, riscos e provas retidas | Revisores de engenharia e de qualidade |
| Verificar | Plano aprovado, configuração da amostra e resultados | Aprovador técnico e laboratório |
| Revisão regulatória | Caminho aplicável e decisão de alteração documentada | Titular da autorização ou proprietário regulador responsável |
| Implementação | Lote efetivo, disposição do stock e documentos atualizados | Autoridade de libertação e contacto do comprador |
Revise as substituições de fornecedores mesmo quando o desenho não é alterado
Uma alteração de fornecedor pode deixar o número da peça e o desenho nominal inalterados, alterando a informação relevante para a avaliação. Solicite uma comparação das especificações do material, processamento, acabamento e outras características relevantes para o componente. A orientação da FDA sobre alterações a um dispositivo existente discute especificamente alterações no material e no processamento, incluindo alterações associadas aos fornecedores, como questões para avaliação adicional. Essa orientação aborda a decisão sobre um novo 510(k) para dispositivos dentro do seu âmbito; Não deve ser usada como regra universal de registo para todos os projetos de injetores ou dispositivos farmacêuticos. Para as aquisições, a prática útil é obter informação suficiente para que as equipas técnicas e regulatórias responsáveis possam fazer a sua própria avaliação documentada. Uma garantia do fornecedor de que a substituição é equivalente deve ser apoiada pela comparação, pela evidência disponível e pelas limitações explícitas.
Referências: FDA: Decidir quando submeter um 510(k) para alteração num dispositivo existente, 2017-10.
Mantenha as obrigações do sistema de qualidade separadas da autorização de mercado
A partir desta data de revisão, o Regulamento do Sistema de Gestão da Qualidade da FDA entrou em vigor em 2026-02-02 e incorpora ISO 13485:2016 por referência no quadro revisto do sistema de qualidade do dispositivo. A FDA afirma que o QMSR se aplica a fabricantes de dispositivos acabados que pretendam distribuição comercial, sujeito às disposições e isenções aplicáveis. Estes factos ajudam um projeto no mercado norte-americano a enquadrar a sua discussão sobre sistemas de qualidade; não certificam uma OEM nem autorizam uma caneta em particular. Estabelecer separadamente os papéis das partes, a classificação do produto e as obrigações no mercado de destino. Quando uma alteração pode afetar uma autorização de comercialização existente, o proprietário regulador responsável deve determinar a via aplicável de avaliação e submissão. Mantenha essa decisão ligada ao registo de alterações de engenharia. Não infira que um certificado de ISO, uma aprovação interna de qualidade ou um relatório de um fornecedor de componentes resolve automaticamente o estado regulatório do produto acabado.
Referências: FDA: Regulamentação do Sistema de Gestão da Qualidade, 2026-02-02.
Aprovar a implementação e fechar as lacunas de evidência
A decisão de libertação deve identificar a configuração aprovada, o ponto de implementação efetiva, as provas necessárias e a disposição do stock mais antigo. Atualize os documentos relevantes de compras e inspeção para que a próxima remessa possa ser verificada com a mesma revisão. Quando foram realizados testes adicionais, ligar identificadores e relatórios de amostra à versão revista; Quando não foi necessário testar, mantém-se a justificação aprovada. Registar quem pode autorizar uma exceção e como um resultado inesperado regressa à revisão da alteração. Inclua notificações e acusações de confirmação ao cliente quando o acordo de fornecimento o exigir. Antes de fechar a alteração, confirme que as ações em aberto foram resolvidas ou estão controladas sob um plano explicitamente aprovado. Um formulário de alteração assinado é útil quando informa a produção, qualidade e o comprador o que pode ser fornecido agora e que evidências apoiam essa decisão.
Perguntas antes de aceitar um lote alterado
- É possível rastrear o envio até ao ponto aprovado de revisão e implementação?
- O registo de alteração identifica provas retidas e a razão pela qual continuam aplicáveis?
- Foram considerados os efeitos de material, interface de utilizador e embalagem quando relevantes?
- A notificação ao cliente, a revisão regulatória e as ações não resolvidas são atribuídas aos proprietários nomeados?
Perguntas frequentes
Uma mudança de cor exige sempre uma revalidação completa da caneta de injeção?
Não se aplica uma resposta universal. Defina o material real, pigmento, processamento e alterações na interface de utilizador, depois avalie o seu efeito nos requisitos e nas evidências existentes. A avaliação de impacto aprovada determina o trabalho adicional.
Pode um fornecedor substituir um componente com o mesmo desenho?
O desenho inalterado não estabelece por si só a equivalência. Os revisores responsáveis necessitam de uma comparação documentada do material relevante, do processamento e das informações de desempenho, juntamente com os requisitos de notificação e aprovação do acordo de fornecimento.
A certificação ISO 13485 significa que uma caneta de injeção é aprovada pela FDA?
Não. A certificação do sistema de qualidade e a autorização de comercialização de produtos são questões diferentes. A QMSR incorpora ISO 13485:2016 dentro do seu sistema de qualidade aplicável nos EUA; Isso não concede aprovação de produto a um fornecedor ou a uma caneta.
Quando deve um comprador OEM aprovar a configuração revista?
Concorde com o ponto de aprovação no acordo de fornecimento. Deve acompanhar a revisão técnica e regulamentar necessária e identificar a revisão efetiva, o estado das evidências, o stock afetado e o lote de implementação antes de a configuração alterada ser aceite para o seu propósito de fornecimento.
Referências e âmbito editorial
Preparado por Hytanbio Tech para aquisição de B2B dispositivo. Fontes verificadas 2026-10-31. As listas de verificação e tabelas de decisão são recomendações editoriais, não um protocolo de teste, aconselhamento jurídico ou prova de certificação Hytanbio. Resumos de normas públicas e pré-visualizações de USP descrevem o âmbito; São necessários documentos controlados completos e uma revisão técnica específica do projeto para a execução. Não é feita qualquer reivindicação específica de força, estabilidade, compatibilidade ou aprovação do produto.
- FDA: Regulamentação do Sistema de Gestão da Qualidade, 2026-02-02
- FDA: Decidir quando submeter um 510(k) para alteração num dispositivo existente, 2017-10
- FDA: Considerações Técnicas para Caneta, Jato e Injetores Relacionados
Guias de compra relacionados
- Transferência de projeto e lançamento piloto-construção
- Materiais e evidências de E&L
- Revisão dos relatórios de verificação
- OEM responsabilidades do projeto
Todos os recursos para compradores | Discuta o seu projeto OEM