Enregistrez les configurations anciennes et proposées des stylos d’injection, évaluez les exigences susceptibles d’être affectées, puis approuvez les preuves et le plan de libération avant d’utiliser les pièces modifiées. Une substitution de fournisseur, un changement de couleur ou un ajustement d’outillages nécessite une décision d’impact documentée. Le travail nécessaire dépend du changement réel et des responsabilités produites ; Le retest complet automatique n’est pas un défaut utile.
Identifiez le changement exact et le stock concerné
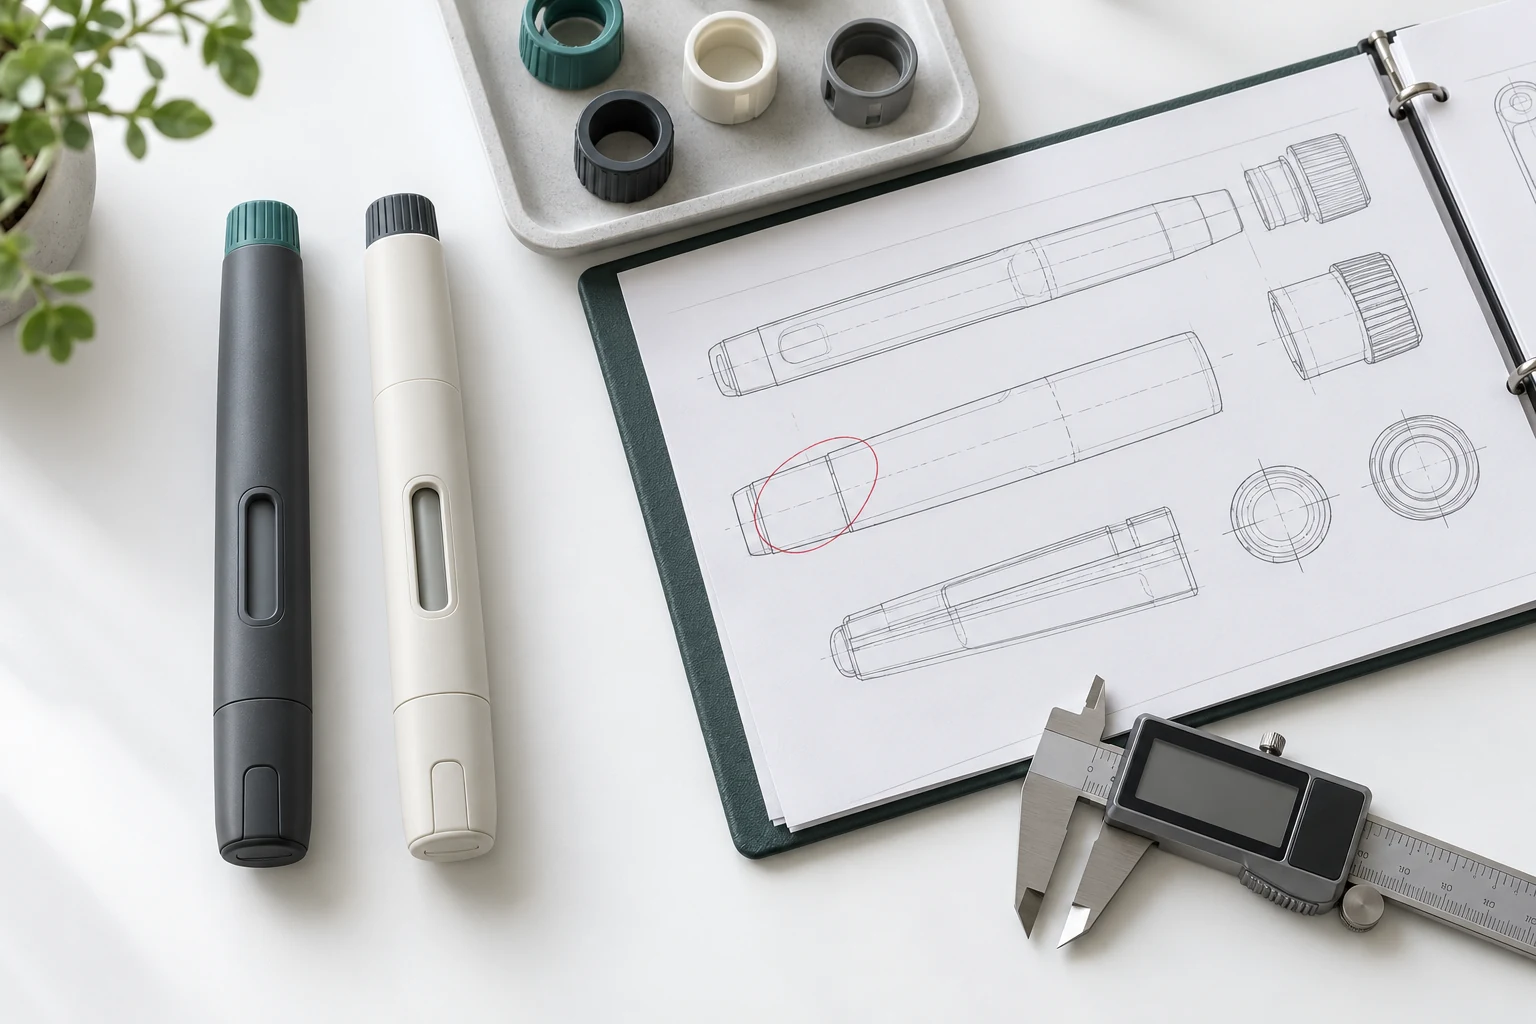
Commencez une demande de modification par une comparaison que quelqu’un en dehors de la réunion de conception puisse comprendre. Identifiez les anciennes et proposées révisions de dessins, les documents publics, les fournisseurs concernés et la raison du changement. Indiquez si la proposition concerne uniquement les constructions futures ou les travaux en cours, l’inventaire existant et les échantillons déjà envoyés à l’acheteur. Incluez le premier lot affecté ou la règle pour l’identifier. Une photographie peut montrer l’apparence, mais elle ne peut remplacer une description contrôlée des dimensions, des matériaux ou des changements d’assemblage. Gardez la référence approuvée accessible en même temps que la proposition. Si le fournisseur ne peut pas décrire précisément la différence, l’acheteur ne peut pas juger si la vérification antérieure reste pertinente. Cet enregistrement offre également à l’achat un moyen pratique d’éviter qu’une révision non révisée ne soit considérée comme une commande répétée interchangeable.
Cartographiez le changement selon les exigences et les preuves existantes
Utilisez les exigences des dispositifs et l’examen des risques pour décider ce que le changement pourrait affecter. Un condensateur révisé, par exemple, peut soulever différentes questions, allant d’un changement de composant de transmission ou d’une fermeture de contact de formulation. Considérez les interfaces mécaniques, les actions utilisateurs, l’exposition des matériaux et l’emballage lorsqu’ils sont pertinents pour la proposition spécifique. L’examen doit pointer vers les preuves encore applicables, expliquer la base de leur maintien et identifier les éventuelles lacunes. Évitez une affirmation générale selon laquelle chaque changement nécessite une revalidation complète ; De même, évitez d’accepter la revendication d’équivalence d’un fournisseur sans justification enregistrée. L’ingénierie et la qualité doivent s’accorder sur les travaux de vérification ou de validation proposés avant la libération des échantillons à cette fin. Gardez les questions non résolues visibles dans le registre de modification, avec un propriétaire nommé et une décision nécessaire avant que la configuration concernée ne soit utilisée commercialement.
Un dossier utilisable de revue des modifications
| Scène | Preuve ou décision | Propriétaire à identifier |
|---|---|---|
| Définissons | Anciennes/révisions, raison et beaucoup de choses affectées | Conception et contact dans la chaîne d’approvisionnement |
| Évaluer | Exigences concernées, risques et preuves conservées | Ingénierie et relecteurs qualité |
| Vérifier | Plan approuvé, configuration d’échantillon et résultats | Approbation technique et laboratoire |
| Contrôle réglementaire | Voie applicable et décision de changement documentée | Détenteur d’autorisation ou propriétaire réglementaire responsable |
| Implémentation | Lots efficaces, répartition des stocks et documents mis à jour | Autorisation de libération et contact acheteur |
Examinez les substitutions de fournisseurs même lorsque le dessin n’a pas changé
Un changement de fournisseur peut laisser le numéro de pièce et le dessin nominal inchangés tout en modifiant les informations pertinentes à l’évaluation. Demandez une comparaison des spécifications du matériau, du traitement, de la finition et des autres caractéristiques pertinentes pour le composant. Les directives de la FDA concernant les modifications d’un dispositif existant traitent spécifiquement des changements de matériaux et de traitement, y compris les changements liés aux fournisseurs, comme sujets pour une évaluation approfondie. Ces directives traitent de la décision concernant un nouveau 510(k) pour les dispositifs relevant de son champ d’application ; Elle ne devrait pas être utilisée comme règle universelle de dépôt pour tous les projets injecteurs ou dispositifs médicamenteux. Pour les achats, la pratique utile consiste à obtenir suffisamment d’informations pour que les équipes techniques et réglementaires responsables puissent effectuer leur propre évaluation documentée. Une assurance du fournisseur que le remplacement est équivalent devrait être étayée par la comparaison, les preuves disponibles et les limitations explicites.
Références : FDA : Décider quand soumettre un 510(k) pour une modification d’un dispositif existant, 2017-10.
Maintenir les obligations du système de qualité séparées de l’autorisation de mise sur le marché
À cette date d’examen, le règlement sur le système de gestion de la qualité de la FDA est entré en vigueur sur 2026-02-02 et intègre ISO 13485:2016 par référence dans le cadre révisé du système de qualité des dispositifs. La FDA indique que la QMSR s’applique aux fabricants de dispositifs finis qui envisagent une distribution commerciale, sous réserve des dispositions et exemptions applicables. Ces faits aident un projet destiné au marché américain à cadrer sa discussion sur le système de qualité ; ils ne certifient pas un OEM ni n’autorisent un stylo particulier. Établir séparément les rôles des parties, la classification des produits et les obligations sur le marché de destination. Lorsqu’un changement peut affecter une autorisation de mise en marché existante, le propriétaire réglementaire responsable doit déterminer la voie d’évaluation et de soumission applicable. Gardez cette décision liée au dossier de changement d’ingénierie. N’en déduisez pas qu’un certificat de ISO, une approbation interne de qualité ou un rapport d’un fournisseur de composants résout automatiquement le statut réglementaire du produit fini.
Références : FDA : Réglementation du système de gestion de la qualité, en vigueur 2026-02-02.
Approuver la mise en œuvre et combler les lacunes de preuves
La décision de libération doit identifier la configuration approuvée, le point de mise en œuvre effective, les preuves requises et la disposition des stocks plus anciens. Mettez à jour les documents d’achat et d’inspection pertinents afin que la prochaine expédition puisse être vérifiée par rapport à la même révision. Lorsque des tests supplémentaires ont été effectués, relier les identifiants d’échantillons et les rapports à la version révisée ; lorsque les tests n’étaient pas nécessaires, conserver la justification approuvée. Consignez qui peut autoriser une exception et comment un résultat inattendu revient à l’examen du changement. Incluez une notification et un accusé de réception au client lorsque le contrat de fourniture l’exige. Avant de conclure le changement, assurez-vous que les actions en cours ont été résolues ou sont encadrées selon un plan explicitement approuvé. Un formulaire de modification signé est utile lorsqu’il indique à la production, à la qualité et à l’acheteur ce qui peut désormais être fourni, et quelles preuves soutiennent cette décision.
Questions avant d’accepter un lot modifié
- Peut-on retracer l’envoi jusqu’au point approuvé de révision et de mise en œuvre ?
- Le dossier de modification identifie-t-il les preuves conservées et la raison pour laquelle elles restent applicables ?
- Les effets de matériaux, d’interface utilisateur et d’emballage ont-ils été pris en compte lorsque c’est pertinent ?
- Les notifications aux clients, la revue réglementaire et les actions non résolues sont-elles attribuées aux propriétaires désignés ?
Questions fréquemment posées
Un changement de couleur nécessite-t-il toujours une revalidation complète du stylo injectable ?
Aucune réponse universelle ne s’applique. Définir le matériau réel, le pigment, le traitement et les changements de l’interface utilisateur, puis évaluer leur impact sur les exigences et les preuves existantes. L’évaluation d’impact approuvée détermine le travail supplémentaire.
Un fournisseur peut-il remplacer un composant avec le même dessin ?
Le dessin inchangé n’établit pas à lui seul l’équivalence. Les relecteurs responsables ont besoin d’une comparaison documentée des informations pertinentes sur les matériaux, traitements et performances, ainsi que des exigences de notification et d’approbation du contrat de fourniture.
Une certification ISO 13485 signifie-t-elle qu’un stylo d’injection est approuvé par la FDA ?
Non. La certification des systèmes de qualité et l’autorisation de mise sur le marché des produits sont des questions différentes. QMSR intègre ISO 13485:2016 dans son cadre de système de qualité américain applicable ; cela n’accorde pas l’approbation du produit à un fournisseur ou à un stylo.
Quand un acheteur OEM devrait-il approuver la configuration révisée ?
Accordez le point d’approbation dans l’accord d’approvisionnement. Il doit suivre l’examen technique et réglementaire requis et identifier la version effective, l’état des preuves, le stock affecté et le lot de mise en œuvre avant que la configuration modifiée ne soit acceptée pour son approvisionnement prévu.
Références et portée éditoriale
Préparé par Hytanbio Tech pour l’acquisition B2B dispositifs. Sources vérifiées sur 2026-10-31. Les listes de contrôle et les tables de décision sont des recommandations éditoriales, et non un protocole de test, un avis juridique ou une preuve de Hytanbio certification. Les résumés de normes publiques et les aperçus des USP décrivent la portée ; Des documents entièrement contrôlés et une revue technique spécifique au projet sont nécessaires pour l’exécution. Aucune revendication spécifique à la force, à la stabilité, à la compatibilité ou à l’approbation n’est faite.
- FDA : Réglementation du système de gestion de la qualité, en vigueur 2026-02-02
- FDA : Décider quand soumettre un 510(k) pour une modification d’un dispositif existant, 2017-10
- FDA : Considérations techniques concernant les stylos, injecteurs à réaction et associés
Guides d’achat associés
- Transfert de conception et libération pilote-construction
- Matériaux et preuves E&L
- Révision des rapports de vérification
- OEM responsabilités de projet
Toutes les ressources pour les acheteurs | Discutez de votre projet OEM