Dokumentera de gamla och föreslagna injektionspänn-konfigurationerna, bedöm vilka krav som kan påverkas och godkänn sedan bevis- och frigivningsplanen innan du använder ändrade delar. Ett leverantörsbyte, färgbyte eller verktygsjustering kräver ett dokumenterat påverkansbeslut. Det nödvändiga arbetet beror på den faktiska förändringen och produktansvaret; Automatisk fullständig omtestning är inte en användbar standard.
Identifiera den exakta förändringen och den påverkade aktien
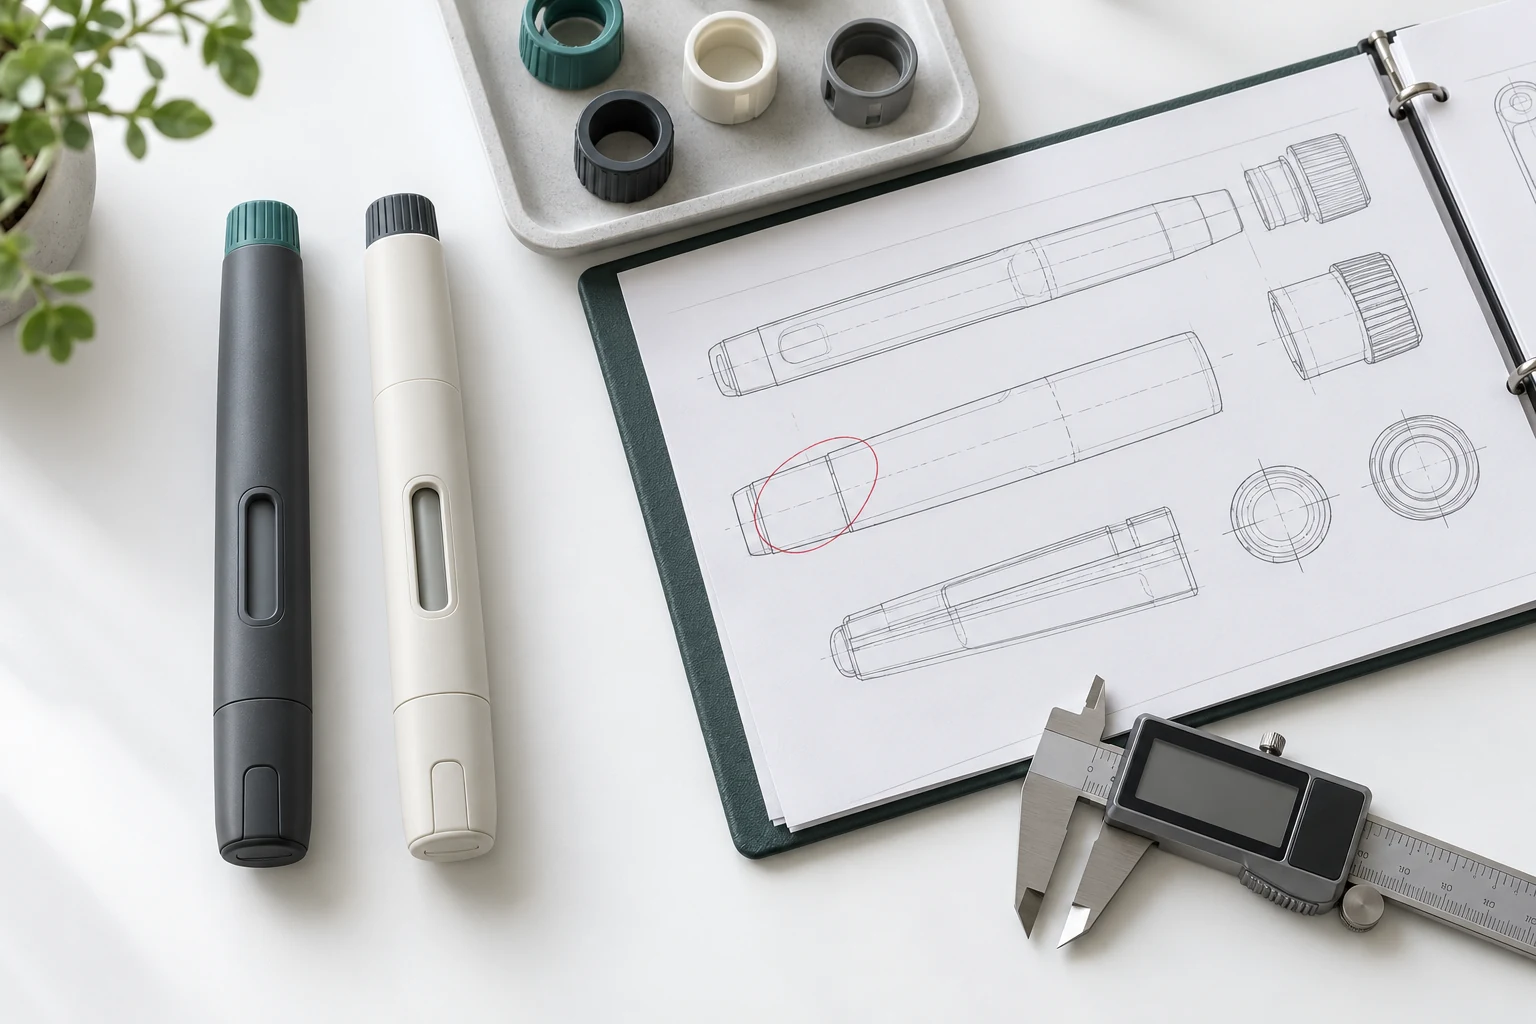
Starta en förändringsförfrågan med en jämförelse som någon utanför designmötet kan förstå. Identifiera de gamla och föreslagna ritningarna, materiallistorna, berörda leverantörer och orsaken till ändringen. Ange om förslaget endast gäller framtida byggnationer eller även pågående arbete, befintligt lager och prover som redan skickats till köparen. Inkludera den första berörda tomten eller regeln för identifiering av den. Ett fotografi kan visa utseende, men det kan inte ersätta en kontrollerad beskrivning av dimensioner, material eller sammansättningsändringar. Håll den godkända baslinjen tillgänglig tillsammans med förslaget. Om leverantören inte kan beskriva skillnaden exakt kan köparen inte bedöma om tidigare verifiering fortfarande är relevant. Denna post ger också köp ett praktiskt sätt att förhindra att en ogranskad revision behandlas som en utbytbar upprepad beställning.
Kartlägg förändringen till krav och befintliga bevis
Använd enhetskraven och riskgranskningen för att avgöra vad ändringen kan påverka. Ett reviderat lock kan till exempel väcka andra frågor än en förändring av en drivkomponent eller formuleringskontaktstängning. Överväg mekaniska gränssnitt, användaråtgärder, materialexponering och förpackning där de är relevanta för det specifika förslaget. Granskningen bör peka på de bevis som fortfarande är tillämpliga, förklara grunden för att behålla dem och identifiera eventuella luckor. Undvik ett generellt påstående att varje förändring kräver full omvalidering; Undvik lika mycket att acceptera en leverantörs krav på ekvivalens utan en dokumenterad motivering. Ingenjörs- och kvalitetsarbete bör godkänna det föreslagna verifierings- eller valideringsarbetet innan prover släpps för det ändamålet. Håll olösta frågor synliga i ändringsregisteret, med en namngiven ägare och ett beslut som krävs innan den berörda konfigurationen går in i kommersiell leverans.
Ett användbart ändringsgranskningsregister
| Scen | Bevis eller beslut | Ägare ska identifiera |
|---|---|---|
| Definiera | Gamla/nya revisioner, orsak och påverkade partier | Design och kontakt med leveranskedjan |
| Bedöm | Påverkade krav, risker och bevarade bevis | Ingenjörs- och kvalitetsgranskare |
| Verifiera | Godkänd plan, provkonfiguration och resultat | Teknisk bedömare och laboratorium |
| Regulatorisk granskning | Tillämplig väg och dokumenterat ändringsbeslut | Auktorisationsinnehavare eller ansvarig tillsynsägare |
| Implementera | Effektiv tomt, aktieavyttning och uppdaterade dokument | Release-auktoritet och köparkontakt |
Granska leverantörssubstitut även när dragningen är oförändrad
Ett leverantörsbyte kan lämna artikelnummer och nominell dragning oförändrad samtidigt som information som är relevant för bedömningen ändras. Begär en jämförelse av materialspecifikation, bearbetning, ytbehandling och andra egenskaper som är relevanta för komponenten. FDA:s vägledning om förändringar av en befintlig produkt diskuterar specifikt material- och bearbetningsförändringar, inklusive förändringar kopplade till leverantörer, som frågor för vidare utvärdering. Den vägledningen behandlar beslutet om en ny 510(k) för enheter inom dess räckvidd; Det bör inte användas som en universell inlämningsregel för alla projekt med injektorer eller läkemedelsprodukter. Vid upphandling är det användbara att samla in tillräckligt med information för att de ansvariga tekniska och regulatoriska teamen ska kunna göra sin egen dokumenterade bedömning. En leverantörsgaranti för att ersättningen är ekvivalent bör stödjas av jämförelsen, tillgängliga bevis och uttryckliga begränsningar.
Referenser: FDA: Att bestämma när man ska skicka in en 510(k) för ändring av en befintlig enhet, 2017-10.
Håll kvalitetssystemets skyldigheter åtskilda från marknadsgodkännande
Från och med denna granskning trädde FDA:s kvalitetsledningssystemförordning i kraft för 2026-02-02 och införlivar ISO 13485:2016 genom referens i det reviderade produktkvalitetssystemet. FDA anger att QMSR gäller tillverkare av färdiga produkter som avser kommersiell distribution, med förbehåll för tillämpliga bestämmelser och undantag. Dessa fakta hjälper ett amerikanskt projekt att rama in sin kvalitetssystemdiskussion; De certifierar inte en OEM eller godkänner en viss penna. Fastställ parternas roller, produktklassificering och destination-marknadsansvar separat. Om en ändring kan påverka ett befintligt marknadstillstånd måste den ansvariga tillsynsmyndigheten fastställa vilken bedömnings- och inlämningsväg som gäller. Håll det beslutet kopplat till ingenjörsändringsposten. Dra inte slutsatsen att ett ISO-certifikat, ett internt kvalitetsgodkännande eller en komponentleverantörsrapport automatiskt avgör den färdiga produktens regulatoriska status.
Referenser: FDA: Reglering av kvalitetsledningssystem, effektiv 2026-02-02.
Godkänn implementeringen och täpp till evidensluckorna
Utsläppsbeslutet bör ange godkänd konfiguration, effektiv implementeringspunkt, nödvändiga bevis och hantering av äldre lager. Uppdatera relevanta inköps- och inspektionsdokument så att nästa leverans kan kontrolleras mot samma version. Där ytterligare tester utfördes, koppla exempelidentifierare och rapporter till den reviderade versionen; där testning inte behövdes, behåll den godkända motiveringen. Registrera vem som kan godkänna ett undantag och hur ett oväntat resultat återkommer till ändringsgranskningen. Inkludera kundinformation och bekräftelse där leveransavtalet kräver det. Innan du stänger ändringen, bekräfta att öppna åtgärder har lösts eller kontrolleras enligt en uttryckligen godkänd plan. Ett signerat ändringsformulär är användbart när det berättar för produktion, kvalitet och köparen vad som nu kan tillhandahållas och vilka bevis som stöder det beslutet.
Frågor innan du accepterar en ändrad omgång
- Kan leveransen spåras till den godkända revisions- och implementeringspunkten?
- Identifierar ändringsregistret bevarad bevarad bevisning och varför den fortfarande är tillämplig?
- Har material-, användargränssnitts- och förpackningseffekter beaktats där det är relevant?
- Tilldelas kundnotiser, regulatorisk granskning och olösta åtgärder namngivna ägare?
Vanliga frågor
Kräver en färgändring alltid fullständig injektionspenne-omvalidering?
Inget universellt svar gäller. Definiera de faktiska förändringarna i material, pigment, bearbetning och användargränssnitt, och utvärdera sedan deras påverkan på krav och befintliga bevis. Den godkända konsekvensbedömningen avgör det ytterligare arbetet.
Kan en leverantör ersätta en komponent med samma ritning?
Den oförändrade teckningen fastställer inte i sig ekvivalens. De ansvariga granskarna behöver en dokumenterad jämförelse av relevant material, bearbetning och prestandainformation, tillsammans med leveransavtalets underrättelse- och godkännandekrav.
Betyder ISO 13485 certifiering att en injektionspenna är godkänd av FDA?
Nej. Kvalitetssystemcertifiering och produktmarknadsgodkännande är olika frågor. QMSR inkorporerar ISO 13485:2016 inom sitt tillämpliga amerikanska kvalitetssystem; Det ger inte produktgodkännande till en leverantör eller en penna.
När bör en OEM köpare godkänna den reviderade konfigurationen?
Godkänn godkännandepunkten i leveransavtalet. Den bör följa den nödvändiga tekniska och regulatoriska granskningen och identifiera den effektiva revisionen, bevisstatus, påverkad lager och implementeringsparti innan den ändrade konfigurationen accepteras för dess avsedda leveransändamål.
Referenser och redaktionellt omfång
Förberedd av Hytanbio Tech för B2B upphandling av enheten. Källor har kontrollerat 2026-10-31. Checklistorna och beslutstabellerna är redaktionella rekommendationer, inte ett testprotokoll, juridisk rådgivning eller bevis på Hytanbio certifiering. Offentliga standardabstrakt och USP-förhandsvisningar beskriver omfattningen; Fullt kontrollerade dokument och projektspecifik teknisk granskning behövs för genomförande. Inget produktspecifikt krav på kraft, stabilitet, kompatibilitet eller godkännande görs.
- FDA: Reglering av kvalitetsledningssystem, effektiv 2026-02-02
- FDA: Att bestämma när man ska skicka in en 510(k) för ändring av en befintlig enhet, 2017-10
- FDA: Tekniska överväganden för pennor, jetstråle och relaterade injektorer