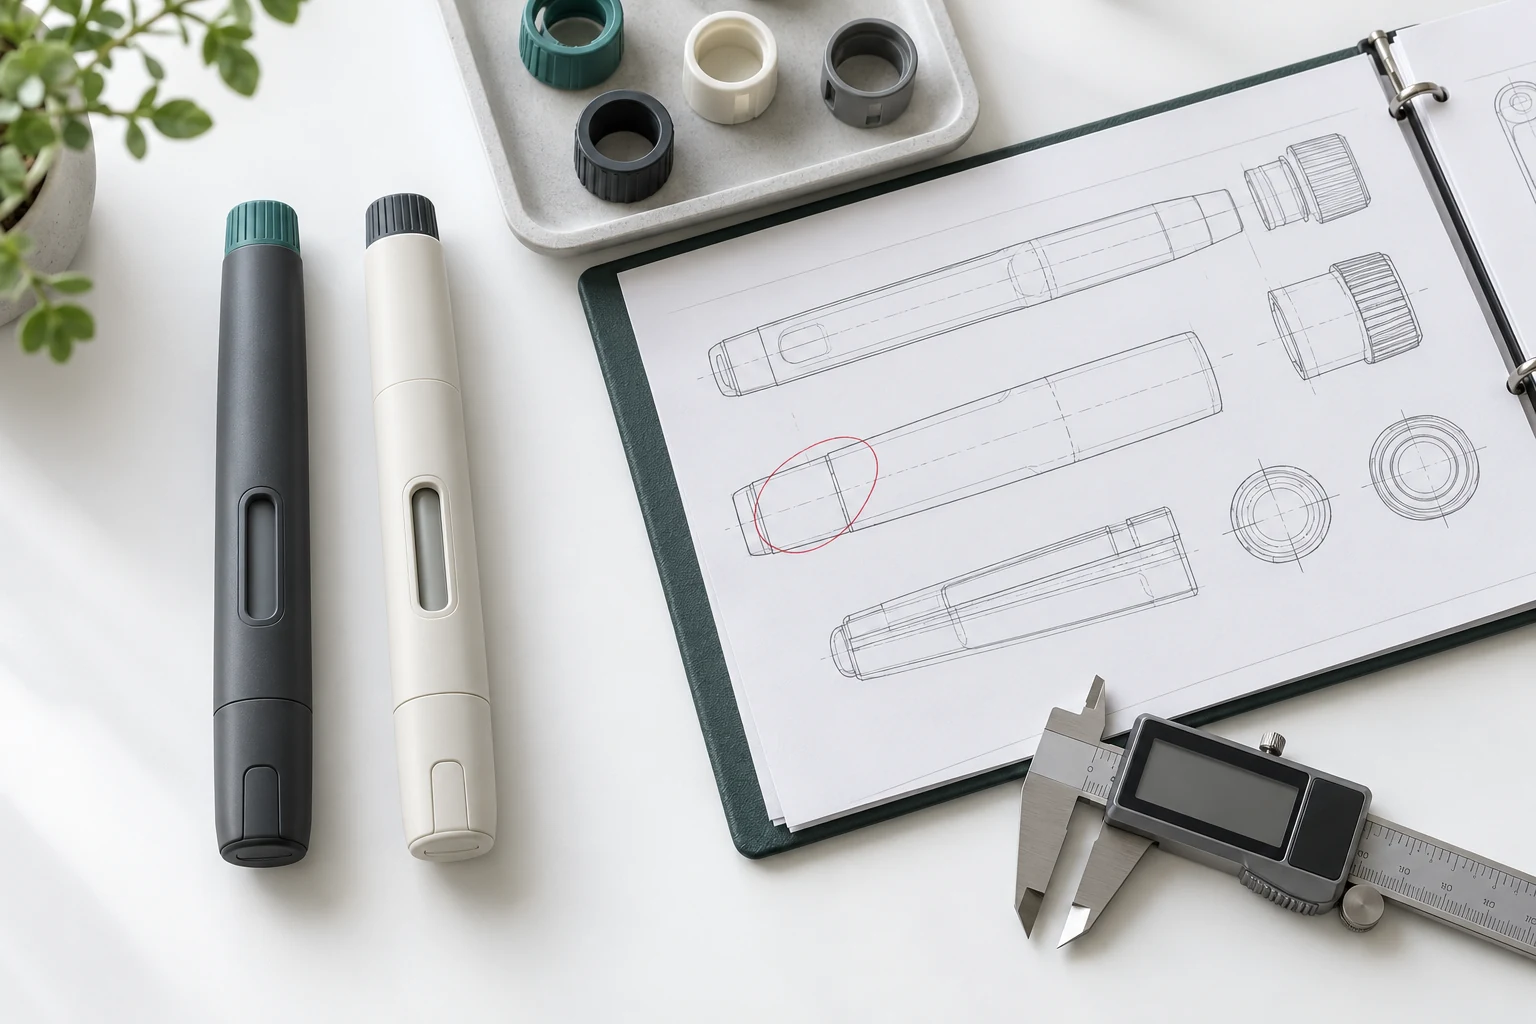
Zapisz stare i proponowane konfiguracje penów do wstrzykiwania, oceń, które wymagania mogą być dotknięte, a następnie zaakceptuj dowody i plan zwolnienia przed zastosowaniem zmienionych części. Wymiana dostawcy, zmiana koloru lub dostosowanie narzędzi wymaga udokumentowanej decyzji o wpływie. Niezbędna praca zależy od rzeczywistej zmiany i odpowiedzialności produktowej; Automatyczne pełne ponowne testy nie są użytecznym domyślnym sposobem.
Zidentyfikuj dokładną zmianę oraz zaskakowane akcje
Rozpocznij prośbę o zmianę od porównania, które ktoś spoza spotkania projektowego zrozumie. Zidentyfikuj stare i proponowane zmiany rysunku, listę materiałów, dotkniętych dostawców oraz powód zmiany. Określ, czy propozycja dotyczy tylko przyszłych budowli lub także prac w toku, istniejące zapasy i próbki już przesłane kupującemu. Dołącz pierwszą objętą działkę lub zasadę jej identyfikacji. Fotografia może pokazywać wygląd, ale nie może zastąpić kontrolowanego opisu wymiarów, materiałów czy zmian w montażu. Utrzymuj zatwierdzony punkt odniesienia dostępny obok propozycji. Jeśli dostawca nie potrafi dokładnie opisać różnicy, kupujący nie może ocenić, czy wcześniejsza weryfikacja pozostaje istotna. Ten zapis daje również praktyczny sposób na zapobieżenie traktowaniu nieprzejrzanej rewizji jako wymiennego zamówienia powtórnego.
Dopasuj zmianę do wymagań i istniejących dowodów
Wykorzystaj wymagania dotyczące urządzeń i analizę ryzyka, aby zdecydować, na co zmiana może wpłynąć. Na przykład zmieniona kondensacja może rodzić różne pytania, od zmiany komponentu napędu po zamknięcie styku formuły. Weź pod uwagę interfejsy mechaniczne, działania użytkownika, ekspozycję materiałów oraz opakowania tam, gdzie są istotne dla konkretnej propozycji. Przegląd powinien wskazać na dowody, które są nadal aktualne, wyjaśnić podstawy ich zachowania i wskazać ewentualne luki. Unikaj ogólnego stwierdzenia, że każda zmiana wymaga pełnej rewalidacji; Podobnie unikaj akceptowania roszczenia dostawcy o równoważności bez udokumentowanego uzasadnienia. Dział inżynierii i jakości powinien uzgodnić proponowane prace weryfikacyjne lub walidacyjne przed udostępnieniem próbek w tym celu. Utrzymuj nierozwiązane pytania widoczne w zapisie zmian, z wyznaczonym właścicielem i decyzją konieczną przed wejściem do komercyjnej dystrybucji.
Użyteczny zapis przeglądu zmian
| Scena | Dowody lub decyzja | Właściciel do identyfikacji |
|---|---|---|
| Definiuj | Stare/nowe wersje, przyczyny i dotknięte działki | Kontakt projektowy i łańcuch dostaw |
| Ocena | Dotknięte wymagania, ryzyka i zachowane dowody | Recenzenci inżynierii i jakości |
| Sprawdź | Zatwierdzony plan, konfiguracja próbek i wyniki | Techniczny aproprant i laboratorium |
| Przegląd regulacyjny | Odpowiednia ścieżka i udokumentowana decyzja o zmianie | Posiadacz upoważnienia lub odpowiedzialny właściciel regulacyjny |
| Implementuj | Skuteczna sprzedaż działek, dyspozycja zapasów i zaktualizowane dokumenty | Kontakt upoważnienia do zwolenia i nabywcy |
Przeglądaj podmiany dostawców nawet wtedy, gdy rysunek pozostaje niezmieniony
Zmiana dostawcy może pozostawić niezmieniony numer części i rysunek nominalny, jednocześnie zmieniając informacje istotne dla oceny. Poproś o porównanie specyfikacji materiału, obróbki, wykończenia oraz innych cech istotnych dla komponentu. Wytyczne FDA dotyczące zmian w istniejącym urządzeniu omawiają konkretnie zmiany materiałowe i procesowe, w tym zmiany związane z dostawcami, jako kwestie podlegające dalszej ocenie. Te wytyczne dotyczą decyzji dotyczącej nowego 510(k) dla urządzeń mieszczących się w jego zakresie; Nie powinno być stosowane jako uniwersalna zasada składania dokumentów dla wszystkich projektów z iniekcjami lub urządzeniami lekowymi. W przypadku zamówień użyteczną praktyką jest uzyskanie wystarczającej ilości informacji, aby odpowiedzialne zespoły techniczne i regulacyjne mogły samodzielnie sporządzić udokumentowaną ocenę. Zapewnienie dostawcy, że zamiennik jest równoważny, powinno być poparte porównaniem, dostępnymi dowodami oraz wyraźnymi ograniczeniami.
Bibliografia: FDA: Decyzja, kiedy złożyć 510(k) o zmianę istniejącego urządzenia, 2017-10.
Należy oddzielić obowiązki związane z systemem jakości od autoryzacji rynkowej
Na dzień tego przeglądu rozporządzenie FDA o systemie zarządzania jakością weszło w życie w 2026-02-02 roku i włącza ISO 13485:2016 według odniesienia do zrewidowanego systemu jakości urządzeń. FDA stwierdza, że QMSR dotyczy producentów gotowych urządzeń planujących komercyjną dystrybucję, z zastrzeżeniem obowiązujących przepisów i zwolnień. Te fakty pomagają projektowi na rynku amerykańskim kształtować dyskusję o systemie jakości; nie poświadczają one OEM ani nie autoryzują konkretnego pióra. Ustalić role stron, klasyfikację produktów oraz zobowiązania wobec rynku docelowego osobno. Gdy zmiana może wpłynąć na istniejące zezwolenie na prowadzenie do sprzedaży, odpowiedzialny właściciel regulacyjny musi określić odpowiednią drogę oceny i zgłoszenia. Trzymaj tę decyzję powiązaną z dokumentacją zmian inżynierskich. Nie zakładaj, że certyfikat ISO, wewnętrzna akceptacja jakości lub raport dostawcy komponentów automatycznie rozstrzygają status regulacyjny gotowego produktu.
Bibliografia: FDA: Regulacja systemu zarządzania jakością, skuteczne 2026-02-02.
Zatwierdz wdrożenie i zamknij luki dowodowe
Decyzja o wydawnictwie powinna określić zatwierdzoną konfigurację, skuteczny punkt wdrożenia, wymagane dowody oraz dyspozycję starszych zapasów. Zaktualizuj odpowiednie dokumenty zakupowe i inspekcyjne, aby następna przesyłka mogła być porównana z tą samą wersją. W przypadku dodatkowych testów połącz identyfikatory próbek i raporty z poprawioną wersją; tam, gdzie testy nie były potrzebne, zachować zatwierdzone uzasadnienie. Zapisuj, kto może autoryzować wyjątek i jak nieoczekiwany wynik wraca do przeglądu zmian. Dołącz powiadomienie i potwierdzenie od klienta tam, gdzie wymaga tego umowa dostawy. Przed zamknięciem zmiany potwierdzić, że otwarte działania zostały rozwiązane lub są kontrolowane zgodnie z wyraźnie zatwierdzonym planem. Podpisany formularz zmiany jest przydatny, gdy informuje produkcję, jakość i nabywca, co można teraz dostarczyć oraz jakie dowody wspierają tę decyzję.
Pytania przed przyjęciem zmienionej partii
- Czy przesyłkę można prześledzić do zatwierdzonego punktu rewizji i wdrożenia?
- Czy zapis zmian wskazuje zachowane dowody i powód, dla którego pozostają one aktualne?
- Czy uwzględniono efekty materiału, interfejsu użytkownika i opakowań tam, gdzie to istotne?
- Czy powiadamianie klientów, przegląd regulacyjny i nierozwiązane działania są przypisywane właścicielom z nazwiska?
Najczęściej zadawane pytania
Czy zmiana koloru zawsze wymaga pełnej ponownej weryfikacji wtrzykowego długopisu?
Nie ma uniwersalnej odpowiedzi. Zdefiniuj rzeczywiste zmiany materiału, pigmentu, obróbki i interfejsu użytkownika, a następnie oceń ich wpływ na wymagania i istniejące dowody. Zatwierdzona ocena wpływu określa dodatkowe prace.
Czy dostawca może zastąpić komponent tym samym rysunkiem?
Niezmieniony rysunek sam w sobie nie ustanawia równoważności. Odpowiedzialni recenzenci potrzebują udokumentowanego porównania istotnych materiałów, informacji o przetwarzaniu i wydajności, wraz z wymaganiami dotyczącymi powiadamiania i zatwierdzania umowy dostawy.
Czy ISO 13485 certyfikat oznacza, że pen do zastrzyków jest zatwierdzony przez FDA?
Nie. Certyfikacja systemu jakości i autoryzacja na rynek produktów to różne kwestie. QMSR uwzględnia ISO 13485:2016 w ramach obowiązującego amerykańskiego systemu jakości; To nie daje zatwierdzenia produktu dostawcy ani długopisowi.
Kiedy OEM kupujący powinien zatwierdzić zmienioną konfigurację?
Uzgodnij punkt zatwierdzenia w układzie dostaw. Powinien przejść wymagany przegląd techniczny i regulacyjny oraz zidentyfikować skuteczną rewizję, status dowodów, dotknięte zapasy oraz partię wdrożeniową, zanim zmieniona konfiguracja zostanie zaakceptowana do zamierzonego celu dostawy.
Bibliografia i zakres redakcyjny
Przygotowane przez Hytanbio Tech na zakup B2B urządzeń. Źródła sprawdziły 2026-10-31. Listy kontrolne i tabele decyzyjne są zaleceniami redakcyjnymi, a nie protokołem testowym, poradą prawną ani dowodem Hytanbio certyfikacji. Streszczenia standardów publicznych i zapowiedzi USP opisują zakres; Do realizacji potrzebne są pełne dokumenty kontrolowane oraz przegląd techniczny specyficzny dla konkretnych projektów. Nie zgłasza się żadnych deklaracji dotyczących siły, stabilności, kompatybilności ani zatwierdzenia specyficznego dla produktu.
- FDA: Regulacja systemu zarządzania jakością, skuteczne 2026-02-02
- FDA: Decyzja, kiedy złożyć 510(k) o zmianę istniejącego urządzenia, 2017-10
- FDA: Aspekty techniczne dotyczące wtryskiwaczy pióra, dyszu i powiązanych