Erfassen Sie die alten und vorgeschlagenen Injektionsstift-Konfigurationen, bewerten Sie, welche Anforderungen betroffen sein könnten, und genehmigen Sie dann die Beweise und den Freigabeplan, bevor geänderte Teile verwendet werden. Ein Lieferantenwechsel, Farbwechsel oder eine Werkzeuganpassung erfordert eine dokumentierte Wirkungsentscheidung. Die notwendige Arbeit hängt von der tatsächlichen Veränderung und den Produktverantwortlichkeiten ab; Automatisches vollständiges erneutes Testen ist kein nützlicher Standard.
Identifizieren Sie die genaue Änderung und die betroffenen Aktien
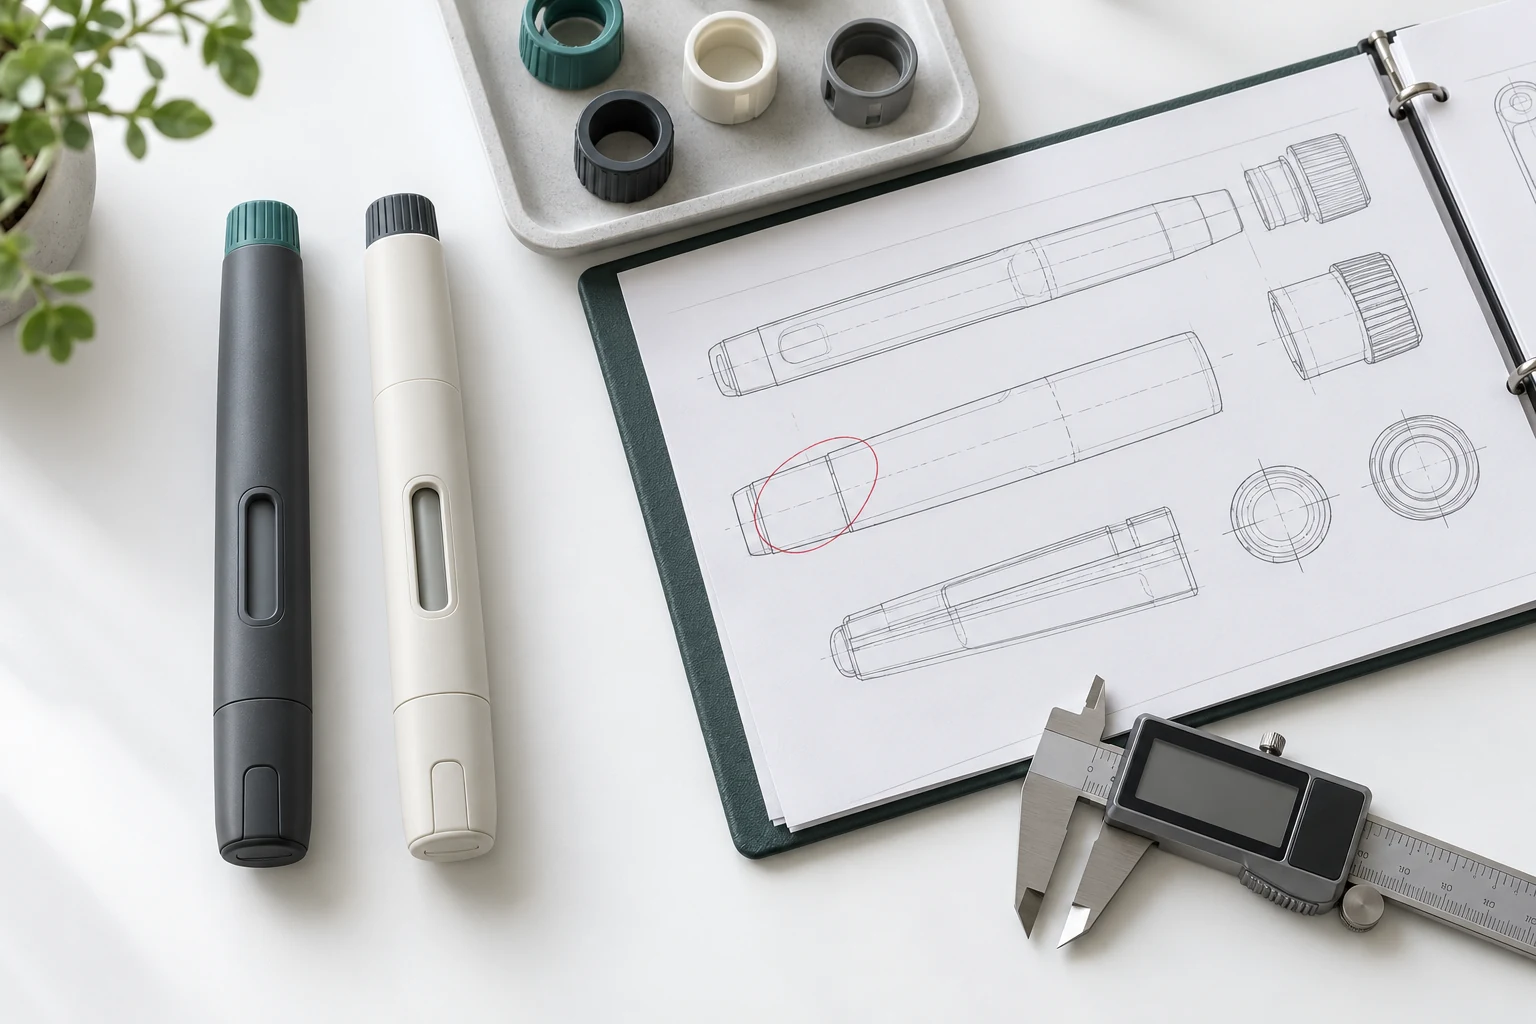
Beginnen Sie einen Änderungsantrag mit einem Vergleich, den jemand außerhalb des Designmeetings verstehen kann. Identifizieren Sie die alten und vorgeschlagenen Zeichnungsänderungen, die Stückliste, die betroffenen Lieferanten und den Grund für die Änderung. Geben Sie an, ob der Vorschlag nur zukünftige Bauten betrifft oder auch Arbeiten in Arbeit, bestehende Bestände und bereits an den Käufer gesendete Proben. Fügen Sie das erste betroffene Grundstück oder die Regel zur Identifizierung dessen an. Ein Foto kann das Aussehen zeigen, aber es kann eine kontrollierte Beschreibung von Maßen, Materialien oder Baugruppenänderungen nicht ersetzen. Halten Sie die genehmigte Basislinie zusammen mit dem Vorschlag zugänglich. Wenn der Lieferant den Unterschied nicht präzise beschreiben kann, kann der Käufer nicht beurteilen, ob die vorherige Verifizierung noch relevant ist. Diese Aufzeichnung bietet dem Kauf auch eine praktische Möglichkeit, zu verhindern, dass eine nicht geprüfte Überarbeitung als austauschbare Wiederholungsbestellung behandelt wird.
Kartiere die Änderung den Anforderungen und vorhandenen Beweisen
Nutzen Sie die Geräteanforderungen und die Risikobewertung, um zu entscheiden, was die Änderung beeinflussen könnte. Eine überarbeitete Kappe kann zum Beispiel andere Fragen aufwerfen, von einer Änderung einer Laufwerkskomponente oder eines Formelkontakt-Verschlusses. Betrachten Sie mechanische Schnittstellen, Nutzeraktionen, Materialexposition und Verpackung, wo sie für den spezifischen Vorschlag relevant sind. Die Überprüfung sollte auf die noch anwendbaren Beweise hinweisen, die Grundlage für deren Beibehaltung erklären und etwaige Lücken identifizieren. Vermeiden Sie eine pauschale Aussage, dass jede Änderung eine vollständige Neuvalidierung erfordert; Ebenso sollten Sie vermeiden, den Anspruch eines Lieferanten auf Äquivalenz ohne eine aufgezeichnete Begründung zu akzeptieren. Engineering und Quality sollten sich auf die vorgeschlagenen Verifikations- oder Validierungsarbeiten einigen, bevor die Proben für diesen Zweck freigegeben werden. Lassen Sie ungelöste Fragen im Änderungsprotokoll sichtbar, mit einem benannten Eigentümer und einer Entscheidung, die nötig ist, bevor die betroffene Konfiguration in den kommerziellen Vertrieb übergeht.
Ein brauchbarer Änderungsprüfungsdatensatz
| Bühne | Beweise oder Entscheidung | Eigentümer zu identifizieren |
|---|---|---|
| Definiere | Alte/neue Überarbeitungen, Grund und betroffene Grundstücke | Design und Kontakt zur Lieferkette |
| Beurteilen | Betroffene Anforderungen, Risiken und aufbewahrte Beweise | Ingenieur- und Qualitätsprüfer |
| Verifizieren | Genehmigter Plan, Musterkonfiguration und Ergebnisse | Technischer Gutachter und Labor |
| Regulatorische Überprüfung | Anwendbarer Weg und dokumentierte Änderungsentscheidung | Genehmigungsinhaber oder verantwortlicher regulatorischer Eigentümer |
| Implementierung | Effektives Grundstück, Aktienveräußerung und aktualisierte Dokumente | Freigabegenehmigung und Kontakt zum Käufer |
Überprüfen Sie Lieferantenaustausch, auch wenn die Zeichnung unverändert bleibt
Ein Lieferantenwechsel kann die Teilenummer und die nominale Zeichnung unverändert lassen, während die für die Bewertung relevanten Informationen geändert werden. Fordern Sie einen Vergleich der Materialspezifikation, der Verarbeitung, der Verarbeitung und anderer für das Bauteil relevanter Eigenschaften an. Die FDA-Richtlinie zu Änderungen an einem bestehenden Gerät behandelt speziell Material- und Verarbeitungsänderungen, einschließlich Änderungen im Zusammenhang mit Lieferanten, als Angelegenheiten für eine weitere Bewertung. Diese Leitlinie befasst sich mit der Entscheidung über ein neues 510(k) für Geräte innerhalb ihres Geltungsbereichs; Sie sollte nicht als universelle Einreichungsregel für alle Injektor- oder Arzneimittelgeräteprojekte verwendet werden. Für die Beschaffung ist es sinnvoll, genügend Informationen zu sammeln, damit die verantwortlichen technischen und regulatorischen Teams ihre eigene dokumentierte Bewertung vornehmen können. Eine Anbieterzusicherung, dass der Ersatz gleichwertig ist, sollte durch Vergleich, verfügbare Beweise und explizite Einschränkungen gestützt werden.
Halte die Verpflichtungen des Qualitätssystems von der Marktzulassung getrennt
Zum Zeitpunkt dieser Überprüfung ist die Qualitätsmanagement-System-Verordnung der FDA für 2026-02-02 in Kraft getreten und integriert ISO 13485:2016 durch Verweis in das überarbeitete Gerätequalitätssystem-Framework. Die FDA erklärt, dass die QMSR für Hersteller von Fertigprodukten gilt, die den kommerziellen Vertrieb beabsichtigen, vorbehaltlich der geltenden Bestimmungen und Ausnahmen. Diese Fakten helfen einem US-Marktprojekt, seine Qualitätssystemdiskussion zu gestalten; sie zertifizieren keinen OEM oder autorisieren keinen bestimmten Stift. Legen Sie die Rollen, Produktklassifizierung und Zielmarkt-Verpflichtungen der Parteien getrennt fest. Wenn eine Änderung eine bestehende Vermarktungsgenehmigung beeinflussen könnte, muss der verantwortliche regulatorische Eigentümer den entsprechenden Bewertungs- und Einreichungsweg festlegen. Behalten Sie diese Entscheidung mit dem technischen Änderungsprotokoll verknüpft. Schließen Sie nicht daraus, dass ein ISO-Zertifikat, eine interne Qualitätszulassung oder ein Bericht eines Komponentenlieferanten automatisch den regulatorischen Status des Endprodukts löst.
Quellen: FDA: Regulierung des Qualitätsmanagementsystems, wirksam 2026-02-02.
Die Umsetzung genehmigen und die Evidenzlücken schließen
Die Freigabeentscheidung sollte die genehmigte Konfiguration, den effektiven Umsetzungsort, die erforderlichen Nachweise und die Entsorgung älterer Fahrzeuge identifizieren. Aktualisieren Sie die entsprechenden Einkaufs- und Inspektionsdokumente, damit die nächste Lieferung mit derselben Version überprüft werden kann. Wo zusätzliche Tests durchgeführt wurden, werden Sample-Identifikatoren und Berichte mit dem überarbeiteten Build verknüpft; Wo keine Tests erforderlich waren, behalten Sie die genehmigte Begründung bei. Erfassen Sie, wer eine Ausnahme autorisieren darf und wie ein unerwartetes Ergebnis zur Änderungsprüfung zurückkehrt. Fügen Sie Kundenbenachrichtigungen und Bestätigungen an, wo der Liefervertrag dies verlangt. Bevor Sie die Änderung schließen, bestätigen Sie, dass offene Aktionen gelöst wurden oder unter einem explizit genehmigten Plan gesteuert werden. Ein unterschriebenes Änderungsformular ist nützlich, wenn es Produktion, Qualität und dem Käufer mitteilt, was jetzt geliefert werden kann und welche Belege diese Entscheidung stützen.
Fragen vor der Annahme einer geänderten Charge
- Kann die Lieferung auf den genehmigten Überarbeitungs- und Implementierungspunkt zurückverfolgt werden?
- Identifiziert der Änderungsnachweis aufbewahrte Beweise und den Grund, warum sie weiterhin anwendbar sind?
- Wurden Material-, Benutzeroberflächen- und Verpackungseffekte dort berücksichtigt, wo es relevant ist?
- Werden Kundenbenachrichtigungen, regulatorische Überprüfungen und ungeklärte Maßnahmen den benannten Eigentümern zugewiesen?
Häufig gestellte Fragen
Erfordert eine Farbänderung immer eine vollständige Injektionsstift-Revalidierung?
Es gibt keine universelle Antwort. Definieren Sie die tatsächlichen Änderungen an Material, Pigment, Verarbeitung und Benutzeroberfläche und bewerten Sie dann deren Auswirkungen auf Anforderungen und bestehende Beweise. Die genehmigte Wirkungsanalyse bestimmt die zusätzlichen Arbeiten.
Kann ein Zulieferer eine Komponente mit derselben Zeichnung ersetzen?
Die unveränderte Zeichnung stellt für sich genommen keine Äquivalenz dar. Die verantwortlichen Prüfer benötigen einen dokumentierten Vergleich relevanter Material-, Verarbeitungs- und Leistungsinformationen sowie der Benachrichtigungs- und Genehmigungsanforderungen des Liefervertrags.
Bedeutet ISO 13485 Zertifizierung, dass ein Injektionsstift von der FDA zugelassen ist?
Nein. Die Zertifizierung des Qualitätssystems und die Zulassung des Produktmarktes sind unterschiedliche Angelegenheiten. QMSR integriert ISO 13485:2016 in seinen anwendbaren US-Qualitätssystem-Rahmen; Das erteilt weder eine Produktgenehmigung für einen Lieferanten noch für einen Stift.
Wann sollte ein OEM Käufer die überarbeitete Konfiguration genehmigen?
Vereinbaren Sie den Genehmigungspunkt im Angebotsplan. Es sollte die erforderliche technische und regulatorische Überprüfung einhalten und die effektive Überarbeitung, den Evidenzstatus, den betroffenen Bestand und den Implementierungsbestand identifizieren, bevor die geänderte Konfiguration für den vorgesehenen Lieferzweck akzeptiert wird.
Referenzen und redaktioneller Umfang
Von Hytanbio Tech für B2B Gerätebeschaffung vorbereitet. Quellen haben 2026-10-31 überprüft. Die Checklisten und Entscheidungstabellen sind redaktionelle Empfehlungen, kein Testprotokoll, Rechtsberatung oder Nachweis Hytanbio Zertifizierung. Öffentliche Standardabstracts und USP-Vorschauen beschreiben den Geltungsbereich; Vollständig kontrollierte Dokumente und projektspezifische technische Überprüfung sind für die Ausführung erforderlich. Es wird kein produktspezifischer Anspruch auf Kraft, Stabilität, Kompatibilität oder Zulassung erhoben.
- FDA: Regulierung des Qualitätsmanagementsystems, wirksam 2026-02-02
- FDA: Entscheidung, wann ein 510(k) für eine Änderung eines bestehenden Geräts eingereicht wird, 2017-10
- FDA: Technische Überlegungen zu Pen, Jet und verwandten Injektoren