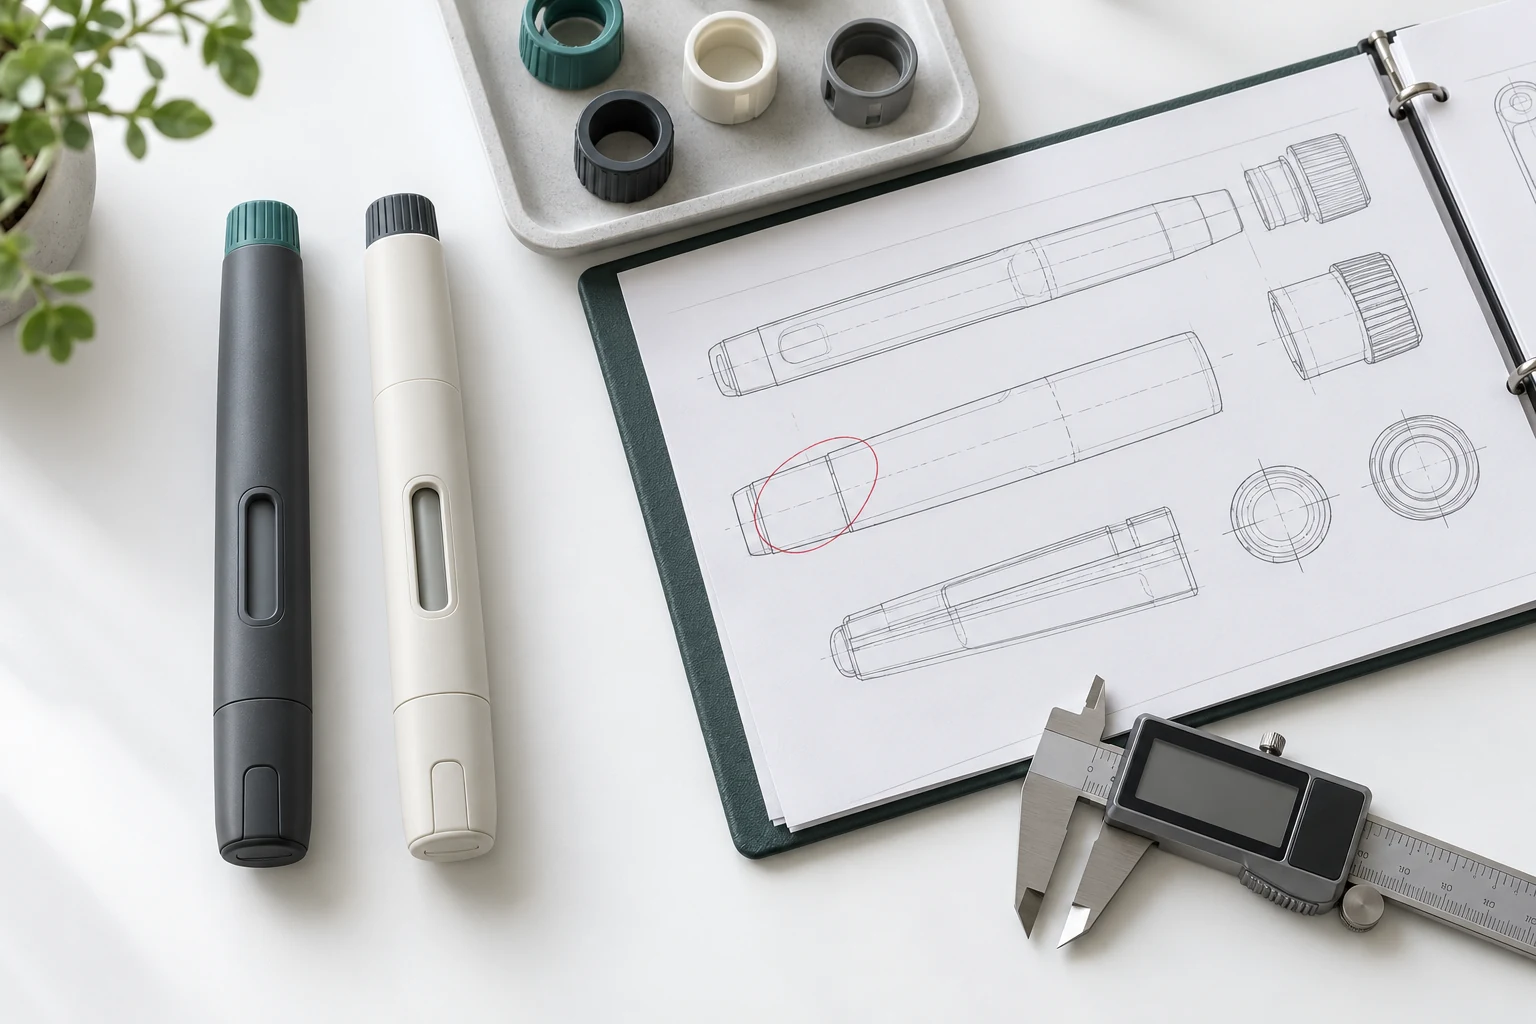
旧来および提案されているインジェクションペンの構成を記録し、どの要件が影響を受けるかを評価し、エビデンスとリリース計画を承認してから変更部品を使用してください。サプライヤーの代替、色の変更、または工具の調整には、文書化された影響決定が必要です。必要な作業は実際の変更と製品の責任に依存します。自動フル再テストは有用なデフォルトではありません。
正確な変更点と影響を受けた在庫を特定してください
デザイン会議の外にいる誰かが理解できる比較から変更リクエストを始めましょう。古い図面および提案された図面の改訂、材料表、影響を受けるサプライヤー、変更理由を特定してください。提案が将来の建設のみに影響するのか、それとも進行中の作業、既に買い手に送られた既存在庫やサンプルにも影響するのかを明記してください。最初に影響を受けた区画や、それを識別するためのルールを含めてください。写真は外観を示すことはできますが、寸法や材料、組立変更の管理された説明に代わることはできません。提案書とともに承認された基準値を常に公開しておくこと。供給者が差を正確に説明できない場合、買い手は以前の検証が有効かどうか判断できません。この記録は、未審査の改訂が交換可能な再注文として扱われるのを防ぐ実用的な方法も提供しています。
要件と既存の証拠に変化をマッピングする
機器の要件とリスクレビューを使って、変更が何に影響するかを判断してください。例えば、改訂されたキャップは、駆動部品の変更や配合接点閉鎖など、さまざまな疑問を引き起こすことがあります。具体的な提案に関連する場合は、機械的なインターフェース、ユーザーアクション、材料露出、パッケージングを考慮してください。レビューでは、まだ有効な証拠を指摘し、それを保持する根拠を説明し、ギャップを特定する必要があります。すべての変更に完全な再検証が必要だという一律の表現は避けてください。同様に、記載された理由なしに供給者の同等性主張を受け入れることは避けてください。技術部と品質部は、サンプルを公開する前に提案された検証または妥当性確認作業について合意しなければなりません。未解決の疑問は変更記録に表示し、所有者を明記し、影響を受ける構成が商業供給に入る前に決定が必要です。
使える変更レビューレコード
| 舞台 | 証拠または決定 | 所有者を特定 |
|---|---|---|
| 定義 | 古い・新しい改訂、理由と影響を受けた多くの点 | 設計とサプライチェーンとの接触 |
| 評価 | 影響を受ける要件、リスクおよび証拠の保持 | エンジニアリングおよび品質レビュアー |
| 検証 | 承認された計画、サンプル構成および結果 | 技術承認および研究所 |
| 規制審査 | 適用経路と文書化された変更決定 | 認可保有者または責任規制所有者 |
| 実装 | 有効なロット、在庫処分、更新された書類 | リリース権限と買い手への連絡 |
図面が変更されていなくてもサプライヤーの代替を見直しましょう
サプライヤーの変更は、評価に関連する情報を変更しつつ、部品番号や名目図面は変更しないことがあります。材料仕様、加工、仕上げおよび部品に関連するその他の特性の比較を依頼してください。FDAの既存機器の変更に関する指針では、材料および加工の変更、サプライヤーに関連する変更を含む詳細な評価事項について明確に述べられています。このガイダンスは、その範囲内のデバイスに対する新しい510(k)の決定について述べています。すべての注射器や医薬品機器プロジェクトに共通する申請規則として使うべきではありません。調達に関しては、責任ある技術チームや規制チームが独自の文書化された評価を行うための十分な情報を得ることが有用です。交換が同等であるというベンダーの保証は、比較、利用可能な証拠、明確な制限によって裏付けられるべきです。
品質システムの義務は市場承認と分けて管理しましょう
本レビュー日時点で、FDAの品質管理システム規則は2026年2月2日に施行され、参照による参照ISO 13485:2016を改訂された機器品質システムフレームワークに組み込んでいます。FDAは、QMSRが商業流通を目的とした完成品メーカーに適用されると述べていますが、適用される規定および例外が適用されます。これらの事実は、米国市場のプロジェクトが品質システムの議論を構築するのに役立ちます。彼らは特定のペンを認証したり、OEMを認証したりしません。当事者の役割、製品分類、目的地市場への義務を別々に定めてください。変更が既存の販売許可に影響を与える可能性がある場合、責任ある規制所有者は該当する評価および提出ルートを決定しなければなりません。その決定はエンジニアリングの変更記録に紐付けておきましょう。ISO証明書、内部品質承認、部品サプライヤーの報告書が完成品の規制状態を自動的に決定すると推測しないでください。
参考文献: FDA:品質管理システム規制、有効性2026年2月2日.
実施を承認し、証拠のギャップを埋めること
リリース決定には、承認された構成、効果的な実施点、必要な証拠、古い在庫の処分が明記されるべきです。関連する購入および検査書類を更新し、次の出荷も同じ改訂と照合できるようにしましょう。追加テストが行われた場合は、サンプル識別子やレポートを改訂ビルドに連結し、試験が不要な場合は、承認された理由を保持してください。例外を誰が許可できるか、そして予期せぬ結果がどのように変更レビューに戻るかを記録してください。供給契約で求められる場合は顧客への通知と確認を含めてください。変更を閉じる前に、未解決のアクションが解決されているか、明確に承認された計画のもとで管理されているかを確認してください。署名済みの変更フォームは、生産、品質、買い手に現在何が供給可能か、そしてその決定を裏付ける証拠を伝える際に有用です。
変更されたロットを受け入れる前の質問
- 出荷は承認された改訂および実施地点にたどることができますか?
- 変更記録には、保留された証拠とそれがなぜ適用され続けるのかが明記されていますか?
- 素材、ユーザーインターフェース、パッケージ効果は関連する場合に考慮されていますか?
- 顧客通知、規制審査、未解決の処理は名前のある所有者に割り当てられていますか?
よくある質問
色の変更には必ず完全なインジェクションペン再検証が必要ですか?
普遍的な答えは存在しません。実際の素材、顔料、加工、ユーザーインターフェースの変更を定義し、それらが要件や既存の証拠に与える影響を評価します。承認されたインパクト評価が追加作業を決定する。
サプライヤーは同じ図面の部品を差し替えることができますか?
変わらない図面だけでは同値性を確立できません。責任ある審査員は、関連する材料、処理、性能情報の文書化された比較と、供給契約の通知および承認要件が必要です。
ISO 13485認証は注射ペンがFDA承認されていることを意味しますか?
いいえ。品質システムの認証と製品市場承認は別の問題です。QMSRは、適用される米国の品質システムの枠組み内にISO 13485:2016を取り入れています。それはサプライヤーやペンに製品承認を与えるものではありません。
OEM買い手はいつ修正された構成を承認すべきでしょうか?
供給の承認ポイントを合意してください。必要な技術的および規制上の審査に従い、変更された構成が本来の供給目的で受け入れられる前に、効果的な改訂、証拠の状況、影響を受ける在庫および実装ロットを特定しなければなりません。
参考文献および編集範囲
B2B機器調達のためにHytanbio Techが準備しました。情報筋は2026年10月31日を確認した。チェックリストや意思決定表は編集上の推奨であり、テストプロトコルや法的助言、Hytanbio認証の証拠ではありません。公開標準要約やUSPプレビューは範囲を説明し、実行には完全な管理文書とプロジェクト固有の技術レビューが必要です。製品固有の力、安定性、適合性、承認の主張は一切ありません。
- FDA:品質管理システム規制、有効性2026年2月2日
- FDA:既存機器の変更に関する510(k)の提出時期の決定について、2017年10月
- FDA:ペン、ジェットおよび関連インジェクターに関する技術的考慮事項