Registra le vecchie e proposte configurazioni di penna per iniezione, valuta quali requisiti potrebbero essere influenzati, poi approva le prove e il piano di rilascio prima di utilizzare parti modificate. Una sostituzione di fornitore, un cambio colore o un aggiustamento degli strumenti richiede una decisione d'impatto documentata. Il lavoro necessario dipende dal cambiamento effettivo e dalle responsabilità del prodotto; Il ritesting completo automatico non è un valore predefinito utile.
Identifica la variazione esatta e il titolo interessato
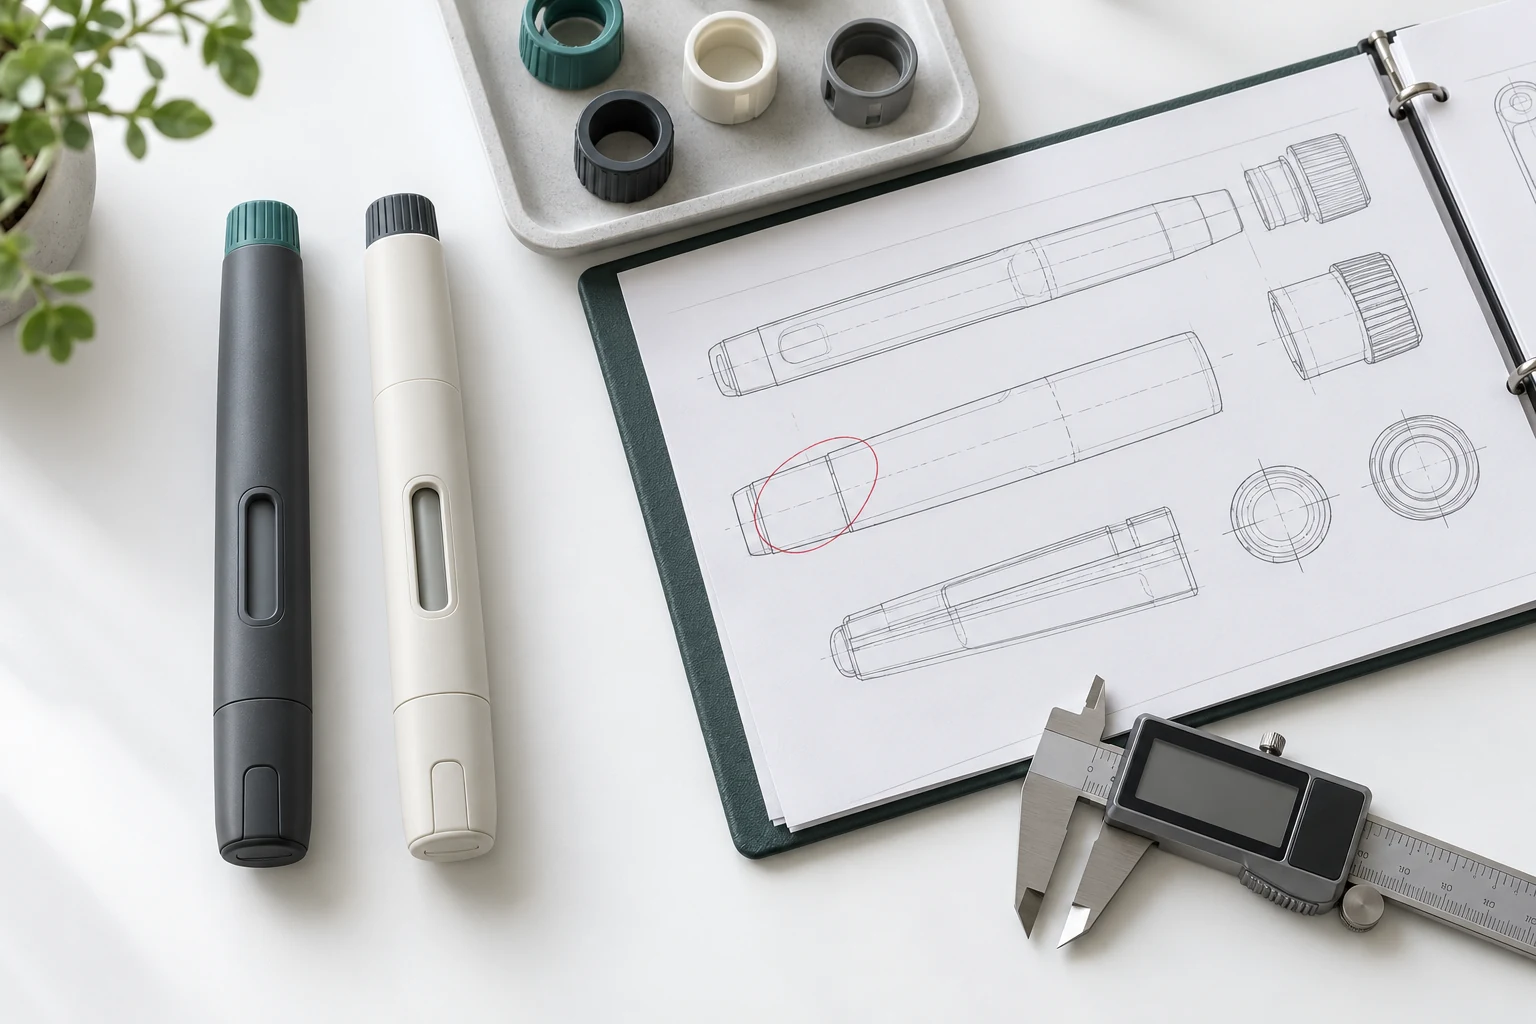
Inizia una richiesta di modifica con un confronto che qualcuno al di fuori della riunione di progettazione possa capire. Identifica le revisioni dei disegni vecchi e proposte, la lista dei materiali, i fornitori interessati e il motivo del cambiamento. Specificare se la proposta riguarda solo costruzioni future o anche lavori in corso, l'inventario esistente e i campioni già inviati all'acquirente. Includi il primo lotto interessato o la regola per identificarlo. Una fotografia può mostrare l'aspetto, ma non può sostituire una descrizione controllata di dimensioni, materiali o cambiamenti nell'assemblaggio. Mantenere il punto di riferimento approvato accessibile insieme alla proposta. Se il fornitore non può descrivere con precisione la differenza, l'acquirente non può giudicare se la verifica precedente rimanga rilevante. Questo documento offre anche all'acquisto un modo pratico per evitare che una revisione non revisionata venga trattata come un ordine ripetuto intercambiabile.
Mappare il cambiamento ai requisiti e alle evidenze esistenti
Usa i requisiti del dispositivo e la revisione dei rischi per decidere cosa potrebbe influenzare il cambiamento. Un condensatore rivisto, ad esempio, può sollevare domande diverse, da una modifica a un componente di trasmissione o a una chiusura del contatto di formulazione. Considera le interfacce meccaniche, le azioni dell'utente, l'esposizione dei materiali e il packaging dove sono rilevanti per la proposta specifica. La revisione dovrebbe indicare le prove ancora applicabili, spiegare le basi per mantenerle e individuare eventuali lacune. Evitare un'affermazione generale secondo cui ogni cambiamento richiede una piena riconvalida; allo stesso modo, evita di accettare la rivendicazione di equivalenza di un fornitore senza una giustificazione registrata. Ingegneria e qualità dovrebbero concordare il lavoro di verifica o validazione proposto prima che i campioni vengano rilasciati a tale scopo. Mantieni visibili le questioni irrisolte nel registro delle modifiche, con un proprietario nominato e una decisione necessaria prima che la configurazione interessata entri in fornitura commerciale.
Un record utilizzabile di revisione delle modifiche
| Teatro | Prove o decisione | Proprietario da identificare |
|---|---|---|
| Definisci | Revisioni vecchie/nuove, motivo e molte persone interessate | Progettazione e contatto con la catena di approvvigionamento |
| Valuta | Requisiti interessati, rischi e prove conservate | Ingegneria e revisori di qualità |
| Verifica | Piano approvato, configurazione e risultati del campione | Approvatore tecnico e laboratorio |
| Revisione regolatoria | Percorso applicabile e decisione di cambiamento documentata | Titolare dell'autorizzazione o proprietario regolatore responsabile |
| Implementazione | Lotto efficace, disposizione delle scorte e documenti aggiornati | Autorizzazione di rilascio e contatto con l'acquirente |
Rivedi le sostituzioni dei fornitori anche quando il disegno è invariato
Un cambio di fornitore può lasciare invariati il numero di parte e il disegno nominale, modificando però le informazioni rilevanti per la valutazione. Richiedi un confronto delle specifiche del materiale, della lavorazione, delle finiture e di altre caratteristiche rilevanti per il componente. Le linee guida della FDA sulle modifiche a un dispositivo esistente trattano specificamente i cambiamenti nei materiali e nella trasformazione, inclusi i cambiamenti associati ai fornitori, come questioni da ulteriori valutazioni. Tale linea guida affronta la decisione riguardo a un nuovo 510(k) per i dispositivi nel suo ambito; Non dovrebbe essere utilizzata come regola universale di archiviazione per tutti i progetti di iniettori o dispositivi farmaceutici. Per gli appalti, la pratica utile è ottenere abbastanza informazioni affinché i team tecnici e regolatori responsabili possano effettuare una propria valutazione documentata. Una garanzia da parte del fornitore che la sostituzione sia equivalente dovrebbe essere supportata dal confronto, dalle prove disponibili e dalle limitazioni esplicite.
Riferimenti: FDA: Decidere quando presentare un 510(k) per una modifica a un dispositivo esistente, 2017-10.
Mantenere separati gli obblighi del sistema di qualità dall'autorizzazione al mercato
A questa data di revisione, il Regolamento sul Sistema di Gestione della Qualità della FDA è entrato in vigore su 2026-02-02 e incorpora ISO 13485:2016 per riferimento nel quadro rivisto del sistema di qualità dei dispositivi. La FDA afferma che il QMSR si applica ai produttori di dispositivi finiti che intendono distribuirlo commercialmente, soggetto alle disposizioni ed esenzioni applicabili. Questi fatti aiutano un progetto per il mercato USA a inquadrare la sua discussione sul sistema di qualità; Non certificano un OEM né autorizzano una penna specifica. Stabilire separatamente i ruoli delle parti, la classificazione dei prodotti e gli obblighi di destinazione nel mercato. Quando una modifica può influire su un'autorizzazione di commercializzazione esistente, il proprietario regolatore responsabile deve determinare il percorso di valutazione e presentazione applicabile. Mantieni quella decisione collegata al record di modifiche ingegneristiche. Non dedurre che un certificato ISO, un'approvazione interna della qualità o un rapporto di un fornitore di componenti risolva automaticamente lo stato normativo del prodotto finito.
Riferimenti: FDA: Regolamentazione del Sistema di Gestione della Qualità, efficace 2026-02-02.
Approvare l'implementazione e colmare le lacune di evidenza
La decisione di rilascio dovrebbe identificare la configurazione approvata, il punto di implementazione efficace, le prove richieste e lo smaltimento del materiale più vecchio. Aggiorna i documenti di acquisto e ispezione pertinenti in modo che la prossima spedizione possa essere confrontata con la stessa revisione. Quando sono stati eseguiti test aggiuntivi, collegare identificatori e report campioni alla versione rivista; quando non erano necessari i test, mantenere la motivazione approvata. Registrare chi può autorizzare un'eccezione e come un risultato imprevisto ritorna alla revisione della modifica. Includere notifiche e confermi ai clienti quando l'accordo di fornitura li richiede. Prima di chiudere la modifica, conferma che le azioni aperte siano state risolte o siano controllate secondo un piano esplicitamente approvato. Un modulo di modifica firmato è utile quando indica produzione, qualità e all'acquirente cosa può essere fornito ora e quali prove supportano quella decisione.
Domande prima di accettare un lotto modificato
- La spedizione può essere rintracciata fino al punto di revisione e implementazione approvata?
- Il registro di modifica identifica le prove conservate e il motivo per cui rimane applicabile?
- Sono stati presi in considerazione gli effetti su materiali, interfaccia utente e confezionamento, dove rilevante?
- La notifica ai clienti, la revisione normativa e le azioni irrisolte sono assegnate ai proprietari nominati?
Domande frequenti
Un cambio di colore richiede sempre una rivalutazione completa della penna a iniezione?
Non si applica una risposta universale. Definire il materiale effettivo, il pigmento, la lavorazione e i cambiamenti nell'interfaccia utente, poi valutarne il loro effetto sui requisiti e sulle prove esistenti. La valutazione d'impatto approvata determina il lavoro aggiuntivo.
Un fornitore può sostituire un componente con lo stesso disegno?
Il disegno invariato da solo non stabilisce l'equivalenza. I revisori responsabili necessitano di un confronto documentato tra materiali rilevanti, informazioni di trattamento e performance, insieme ai requisiti di notifica e approvazione previsti dall'accordo di fornitura.
ISO 13485 certificazione significa che una penna per iniezione è approvata dalla FDA?
No. La certificazione del sistema di qualità e l'autorizzazione alla vendita del prodotto sono questioni diverse. QMSR incorpora ISO 13485:2016 all'interno del suo sistema di qualità statunitense applicabile; Questo non concede l'approvazione del prodotto né a un fornitore né a una penna.
Quando dovrebbe un acquirente OEM approvare la configurazione rivista?
Concorda il punto di approvazione nell'accordo di fornitura. Dovrebbe seguire la revisione tecnica e regolatoria richiesta e identificare la revisione effettiva, lo stato delle prove, lo stock interessato e il lotto di implementazione prima che la configurazione modificata venga accettata per lo scopo di fornitura previsto.
Riferimenti e ambito editoriale
Preparato da Hytanbio Tech per l'acquisto di B2B dispositivo. Fonti controllate su 2026-10-31. Le checklist e le tabelle decisionali sono raccomandazioni editoriali, non un protocollo di test, consulenza legale o prove di Hytanbio certificazione. Gli abstract standard pubblici e le anteprime degli USP descrivono l'ambito; Sono necessari documenti controllati completi e revisioni tecniche specifiche per il progetto. Non viene fatta alcuna dichiarazione specifica di forza, stabilità, compatibilità o approvazione specifica per prodotto.
- FDA: Regolamentazione del Sistema di Gestione della Qualità, efficace 2026-02-02
- FDA: Decidere quando presentare un 510(k) per una modifica a un dispositivo esistente, 2017-10
- FDA: Considerazioni tecniche per penna, getto e iniettori correlati
Guide all'acquisto correlate
- Trasferimento di progettazione e rilascio pilota-costruzione
- Materiali e prove E&L
- Revisione dei rapporti di verifica
- OEM responsabilità del progetto
Tutte le risorse per gli acquirenti | Parla del tuo progetto OEM